- 01
主要发现:IAP 受抑时,RIPK3 缺失显著减少 caspase-1 切割和 IL-1β 分泌,MLKL 缺失则无影响;
- 02
关键机制:RIPK3 经 caspase-8 激活 NLRP3;caspase-8 被抑制后,才轮到 RIPK3–MLKL 这条通路;
- 03
研究意义:RIPK3 的促炎功能与坏死性凋亡可以分开,用 MLKL 敲除不能判断炎症是否由 RIPK3 驱动。
本文目录
一、这篇文章回答了什么
坏死性凋亡由 RIPK3–MLKL 执行,而 RIPK3 还被报道能促进 NLRP3 炎性小体激活。本文的问题是:RIPK3 的促炎作用是否必须经 MLKL(即经坏死性凋亡)实现? 结论是否定的:在 IAP 受抑的背景下,RIPK3 主要经 caspase-8 激活 NLRP3,这条通路不需要 MLKL。
二、论证逻辑梳理
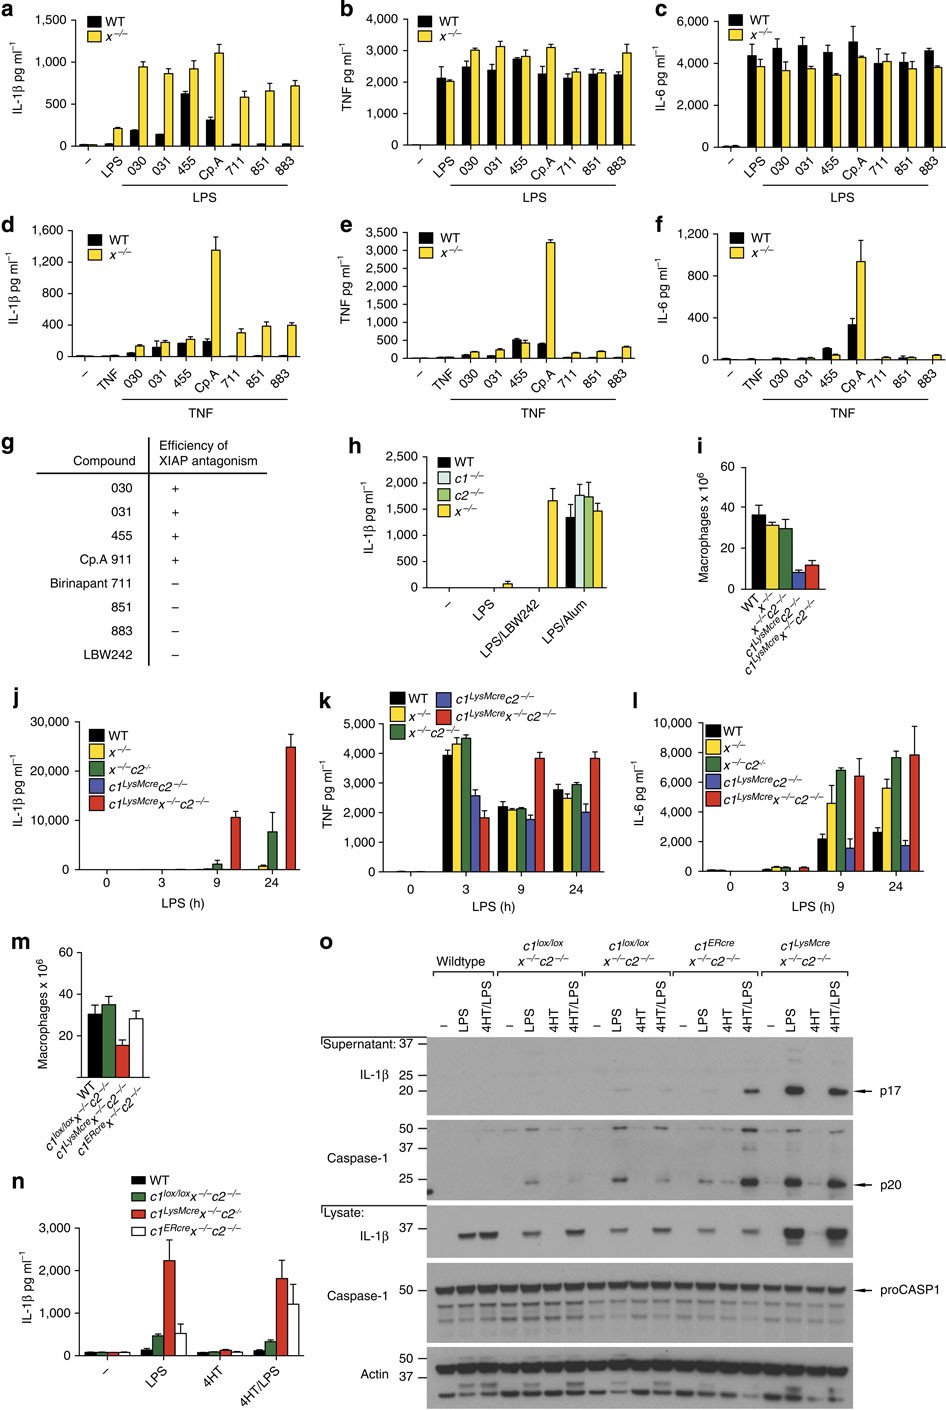
第一步:确定是哪个 IAP 在限制 IL-1β 分泌(图 1)。作者用不同选择性的 Smac-mimetic 化合物处理 LPS 或 TNF 预激的小鼠骨髓来源巨噬细胞(BMDM),发现只有能同时拮抗 XIAP 的二价化合物(如 Compound A)才诱导 IL-1β 分泌,仅拮抗 cIAP1/2 的化合物不能。基因敲除结果一致:单独敲除 XIAP 有一定效应,XIAP、cIAP1、cIAP2 三者全敲的巨噬细胞分泌 IL-1β 和 IL-18 最多。以上结果表明,XIAP 是限制 IL-1β 分泌的关键 IAP,且三个 IAP 功能上有冗余。
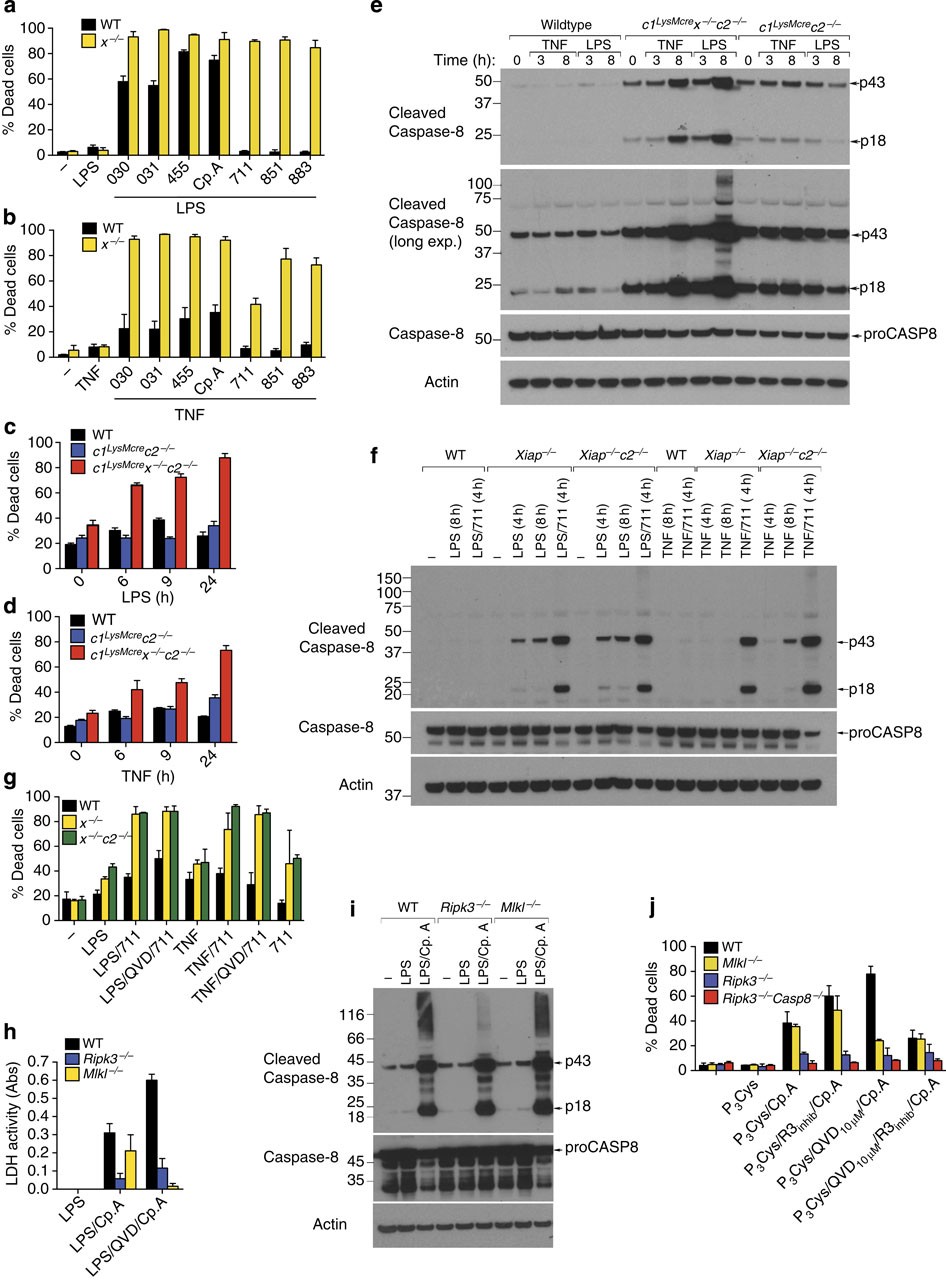
第二步:区分 RIPK3 与 MLKL 在细胞死亡中的作用(图 2)。作者在 XIAP 缺失的 BMDM 中分别叠加 RIPK3 或 MLKL 敲除,用 LPS 或 TNF 刺激,发现 RIPK3 缺失既减少 caspase-8 的修饰和凋亡,也阻断坏死性凋亡;MLKL 缺失则只阻断坏死性凋亡,不影响凋亡。以上结果表明,RIPK3 位于分叉点上游,同时促进凋亡和坏死性凋亡,而 MLKL 只负责坏死性凋亡。
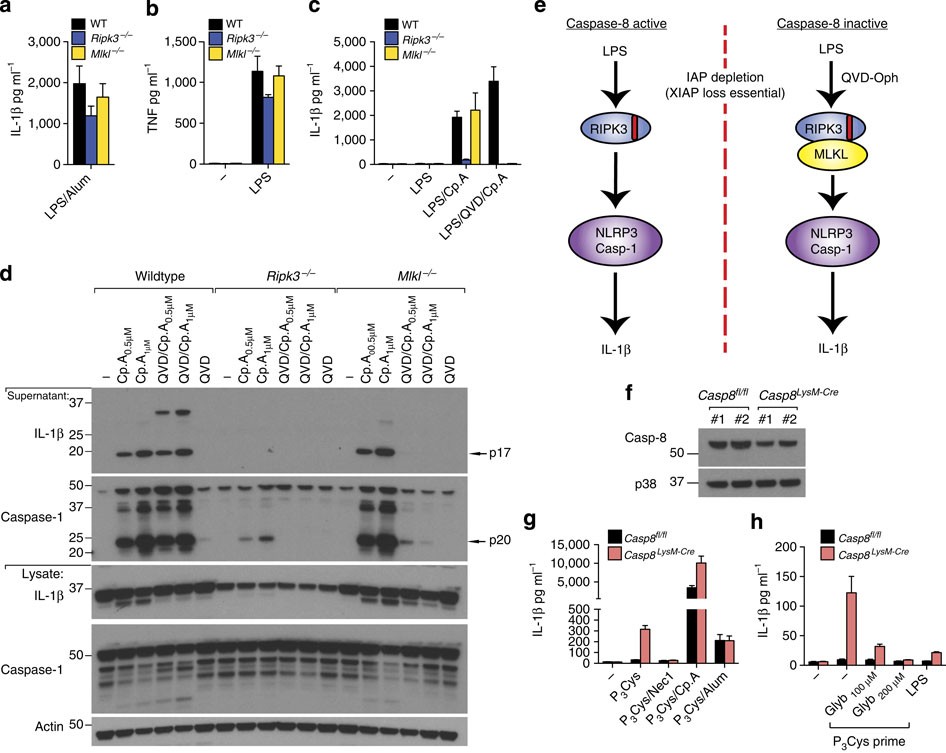
第三步:检验 RIPK3 激活 NLRP3 是否需要 MLKL(图 3–5)。作者用 LPS 加 Compound A 处理野生型、Ripk3−/− 和 Mlkl−/− BMDM,发现 Ripk3−/− 细胞的 caspase-1 切割和 IL-1β 分泌显著缺陷,Mlkl−/− 细胞则与野生型无异;但加入 caspase-8 抑制剂 Q-VD 后,炎性小体激活转而依赖 MLKL。以上结果表明,RIPK3 经 caspase-8 激活 NLRP3,这条通路不需要 MLKL;只有 caspase-8 功能被抑制时,RIPK3–MLKL 才接手。进一步用 RIPK3 激酶抑制剂 GSK872 处理,发现只要 caspase-8 功能正常,抑制 RIPK3 激酶活性不影响 IL-1β 分泌,说明 RIPK3 在此主要起支架作用。作者又构建了 Ripk3−/−Casp8−/− 双敲细胞,发现其对 Compound A 诱导的炎性小体激活完全不应答,而对 nigericin 的反应正常,说明 该通路特异性依赖 RIPK3 与 caspase-8,经典 NLRP3 激活机制本身没有受损。
第四步:体内验证(图 8–9)。作者在髓系细胞中缺失 IAP 的小鼠中观察到自发性关节炎,血清 IL-1β、IL-6、TNF 升高,抗 TNF 中和抗体治疗可缓解。在 K/B×N 血清转移关节炎模型中,Ripk3−/− 小鼠的关节炎症消退更快、关节局部 IL-1β 更低,而 Mlkl−/− 小鼠的病程与野生型无差别。以上结果表明,RIPK3 的 MLKL 非依赖促炎功能在体内炎症性疾病中同样存在。
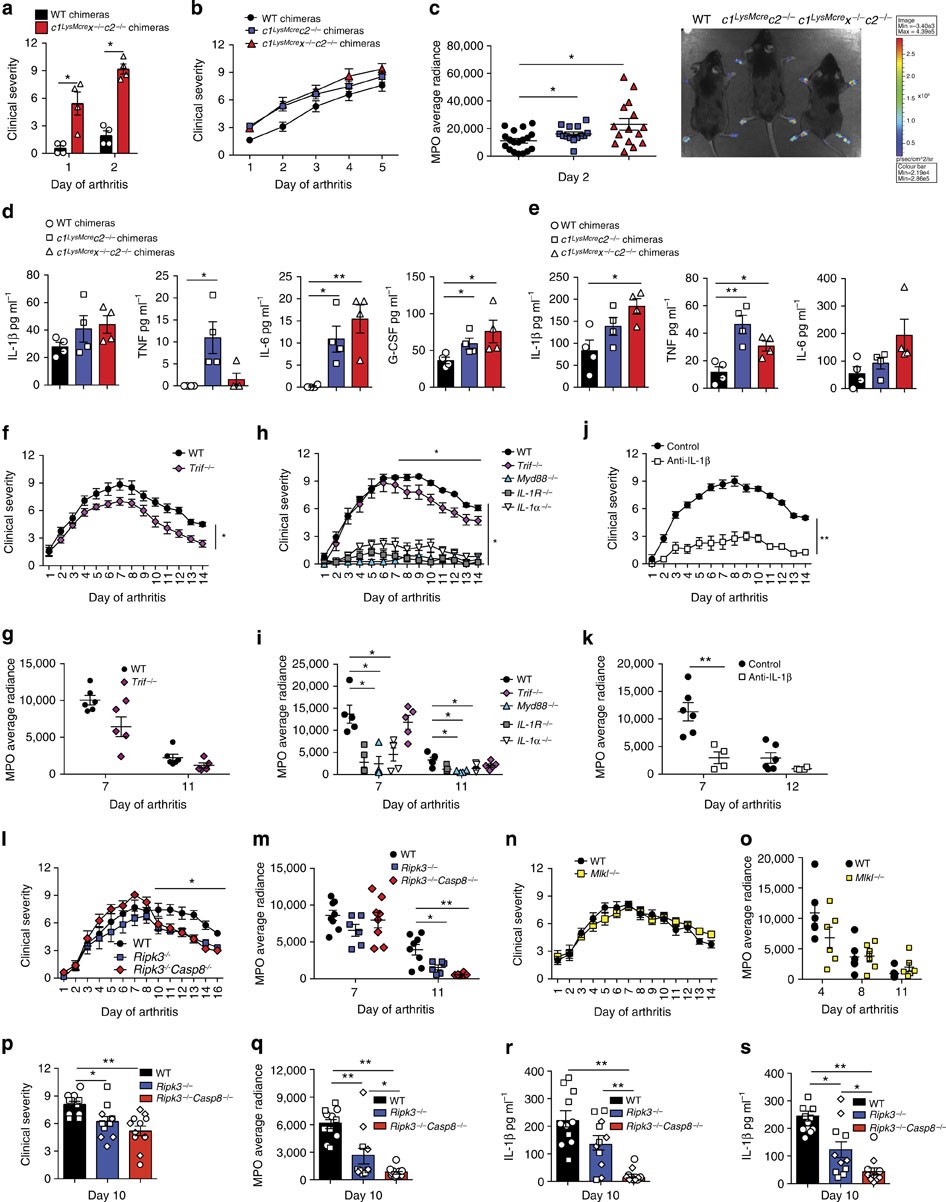
三、对实验的启示
- 不能用 MLKL 敲除来判定"炎症是不是 RIPK3 驱动的":本文中 Mlkl−/− 表型正常而 Ripk3−/− 缺陷显著,两者表型分离本身就是 RIPK3 走 MLKL 非依赖通路的证据。
- 选 Smac-mimetic 时要看它是否拮抗 XIAP:只拮抗 cIAP1/2 的化合物诱导不出 IL-1β 分泌,换错化合物会得到阴性结果。
- 判断 RIPK3 作用方式要配合 caspase-8 抑制:加 Q-VD 后通路从 MLKL 非依赖切换到依赖,不加抑制剂会漏掉这层关系。
四、站内文献关联
- 对照|BAX/BAK 线粒体凋亡激活 IL-1β(Vince 2018, Cell Rep):同一 IAP 缺失模型,Vince 文强调 BAX/BAK–caspase-3/7 凋亡轴驱动 IL-1β,本文强调 RIPK3–caspase-8–NLRP3 轴,两条通路在同一背景下互补。
- 延伸|RIPK3 切割限制 NLRP3(Tran 2024, Cell Death Differ):本文建立 TLR–RIPK3–caspase-8–NLRP3 这条促炎轴的存在,Tran 文进一步说明 caspase-8 切割 RIPK3 是该轴的负反馈限制机制。
- 延伸|线粒体凋亡与 NLRP3(Allam 2014, EMBO Rep):Allam 文报道 caspase-8 参与炎性小体 priming,本文报道 caspase-8 直接参与 NLRP3 激活,合起来说明 caspase-8 在凋亡之外有多个促炎功能。
- 延伸|IFN-γ 预激巨噬细胞的 TLR 诱导死亡(Simpson 2022, Immunity):同一研究群体。本文中 caspase-8 经 RIPK3 激活 NLRP3;Simpson 文中 caspase-8 经转录调控压低 BCL-2 驱动线粒体凋亡——caspase-8 的非经典功能进一步扩展。
(以上跨论文比较为综合解释,非任一原文的直接结论。)
这篇论文还没有回答什么
局限:① 体内关节炎模型中 RIPK3 具体经哪条分子通路升高 IL-1β 未直接验证;② 机制实验主要在小鼠巨噬细胞中完成,人源细胞中的对应关系未检验。
RIPK3 promotes cell death and NLRP3 inflammasome activation in the absence of MLKL
Kate E Lawlor; Nufail Khan; Alison Mildenhall; Motti Gerlic; Ben A Croker; Akshay A D’Cruz; Cathrine Hall; Sukhdeep Kaur Spall; Holly Anderton; Seth L Masters; Maryam Rashidi; Ian P Wicks; Warren S Alexander; Yasuhiro Mitsuuchi; Christopher A Benetatos; Stephen M Condon; W Wei-Lynn Wong; John Silke; David L Vaux; James E Vince Nature Communications. 2015;6:.
文中配图来自资料库中已核实的原论文,保留原图标识、坐标与对照;图号和来源见资料库登记。
参考文献
- Lawlor KE, Khan N, Mildenhall A, et al. RIPK3 promotes cell death and NLRP3 inflammasome activation in the absence of MLKL. Nat Commun. 2015;6:6282. doi:10.1038/ncomms7282
- Vince JE, De Nardo D, Gao W, et al. The mitochondrial apoptotic effectors BAX/BAK activate caspase-3 and -7 to trigger NLRP3 inflammasome and caspase-8 driven IL-1β activation. Cell Rep. 2018;25(9):2339-2353.e4.
- Murphy JM, Czabotar PE, Hildebrand JM, et al. The pseudokinase MLKL mediates necroptosis via a molecular switch mechanism. Immunity. 2013;39(3):443-453.
论文讨论
无需注册,昵称可留空