- 01
主要发现:阻断 caspase-8 对 RIPK3 的切割(D333A 敲入)不引起坏死性凋亡失控,小鼠健康可育;
- 02
关键机制:IAP 受抑时,RIPK3 切割充当负反馈,限制 TLR–RIPK3 驱动的 NLRP3 激活与 IL-1β 分泌;
- 03
研究意义:改写教科书模型,解释该位点的高度保守性——它调节炎症的强度,不决定细胞的生死。
本文目录
一、这篇文章回答了什么
caspase-8 活性是坏死性凋亡的关键限制因素:敲除它,小鼠因 RIPK3–MLKL 失控而胚胎致死。教科书模型因此认为 caspase-8 必须切割某个底物来抑制坏死性凋亡。但近几年的敲入小鼠逐一否定了候选底物:CYLD、cFLIP 的切割都不必要;RIPK1 的切割确实必需,作用却是防止凋亡和自身炎症,不是防坏死性凋亡。RIPK3 成为最后一个候选——caspase-8 在 D333 位点切割它,且该位点在 94 种脊椎动物中严格保守。如果这处切割真是防死的关键,突变它就该复制致死表型。
二、论证逻辑梳理
论证分两部分:先检验"防坏死性凋亡"假说,再寻找真实功能。
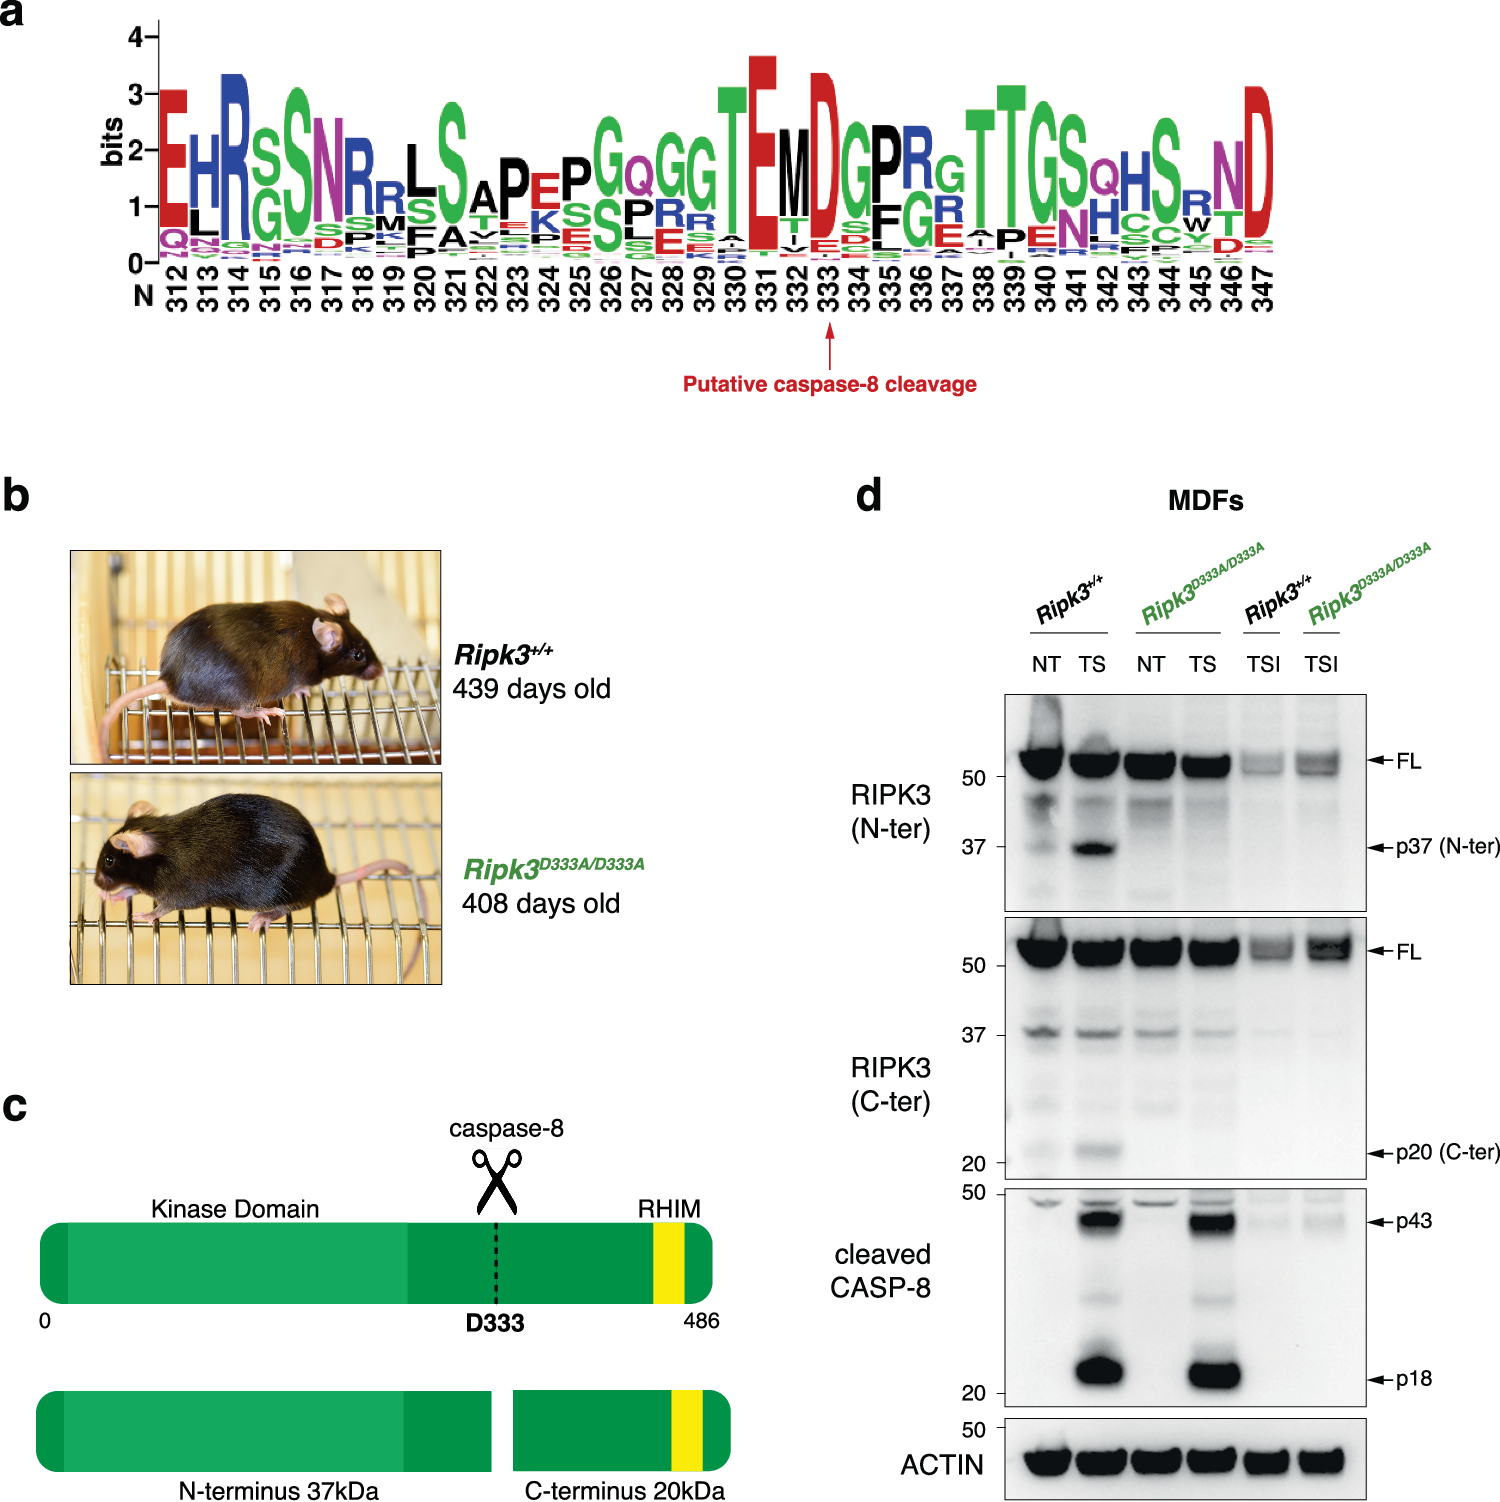
第一步:证明切割真实存在(图 1)。作者用 TNF 加 Smac-mimetic 处理野生型细胞,检测到预期大小的 RIPK3 切割片段,突变细胞或加 caspase 抑制剂则检测不到。以上结果表明,D333 是体内真实且唯一的切割位点——不先证明切割真实发生,后面的"没有表型"就没有信息量。
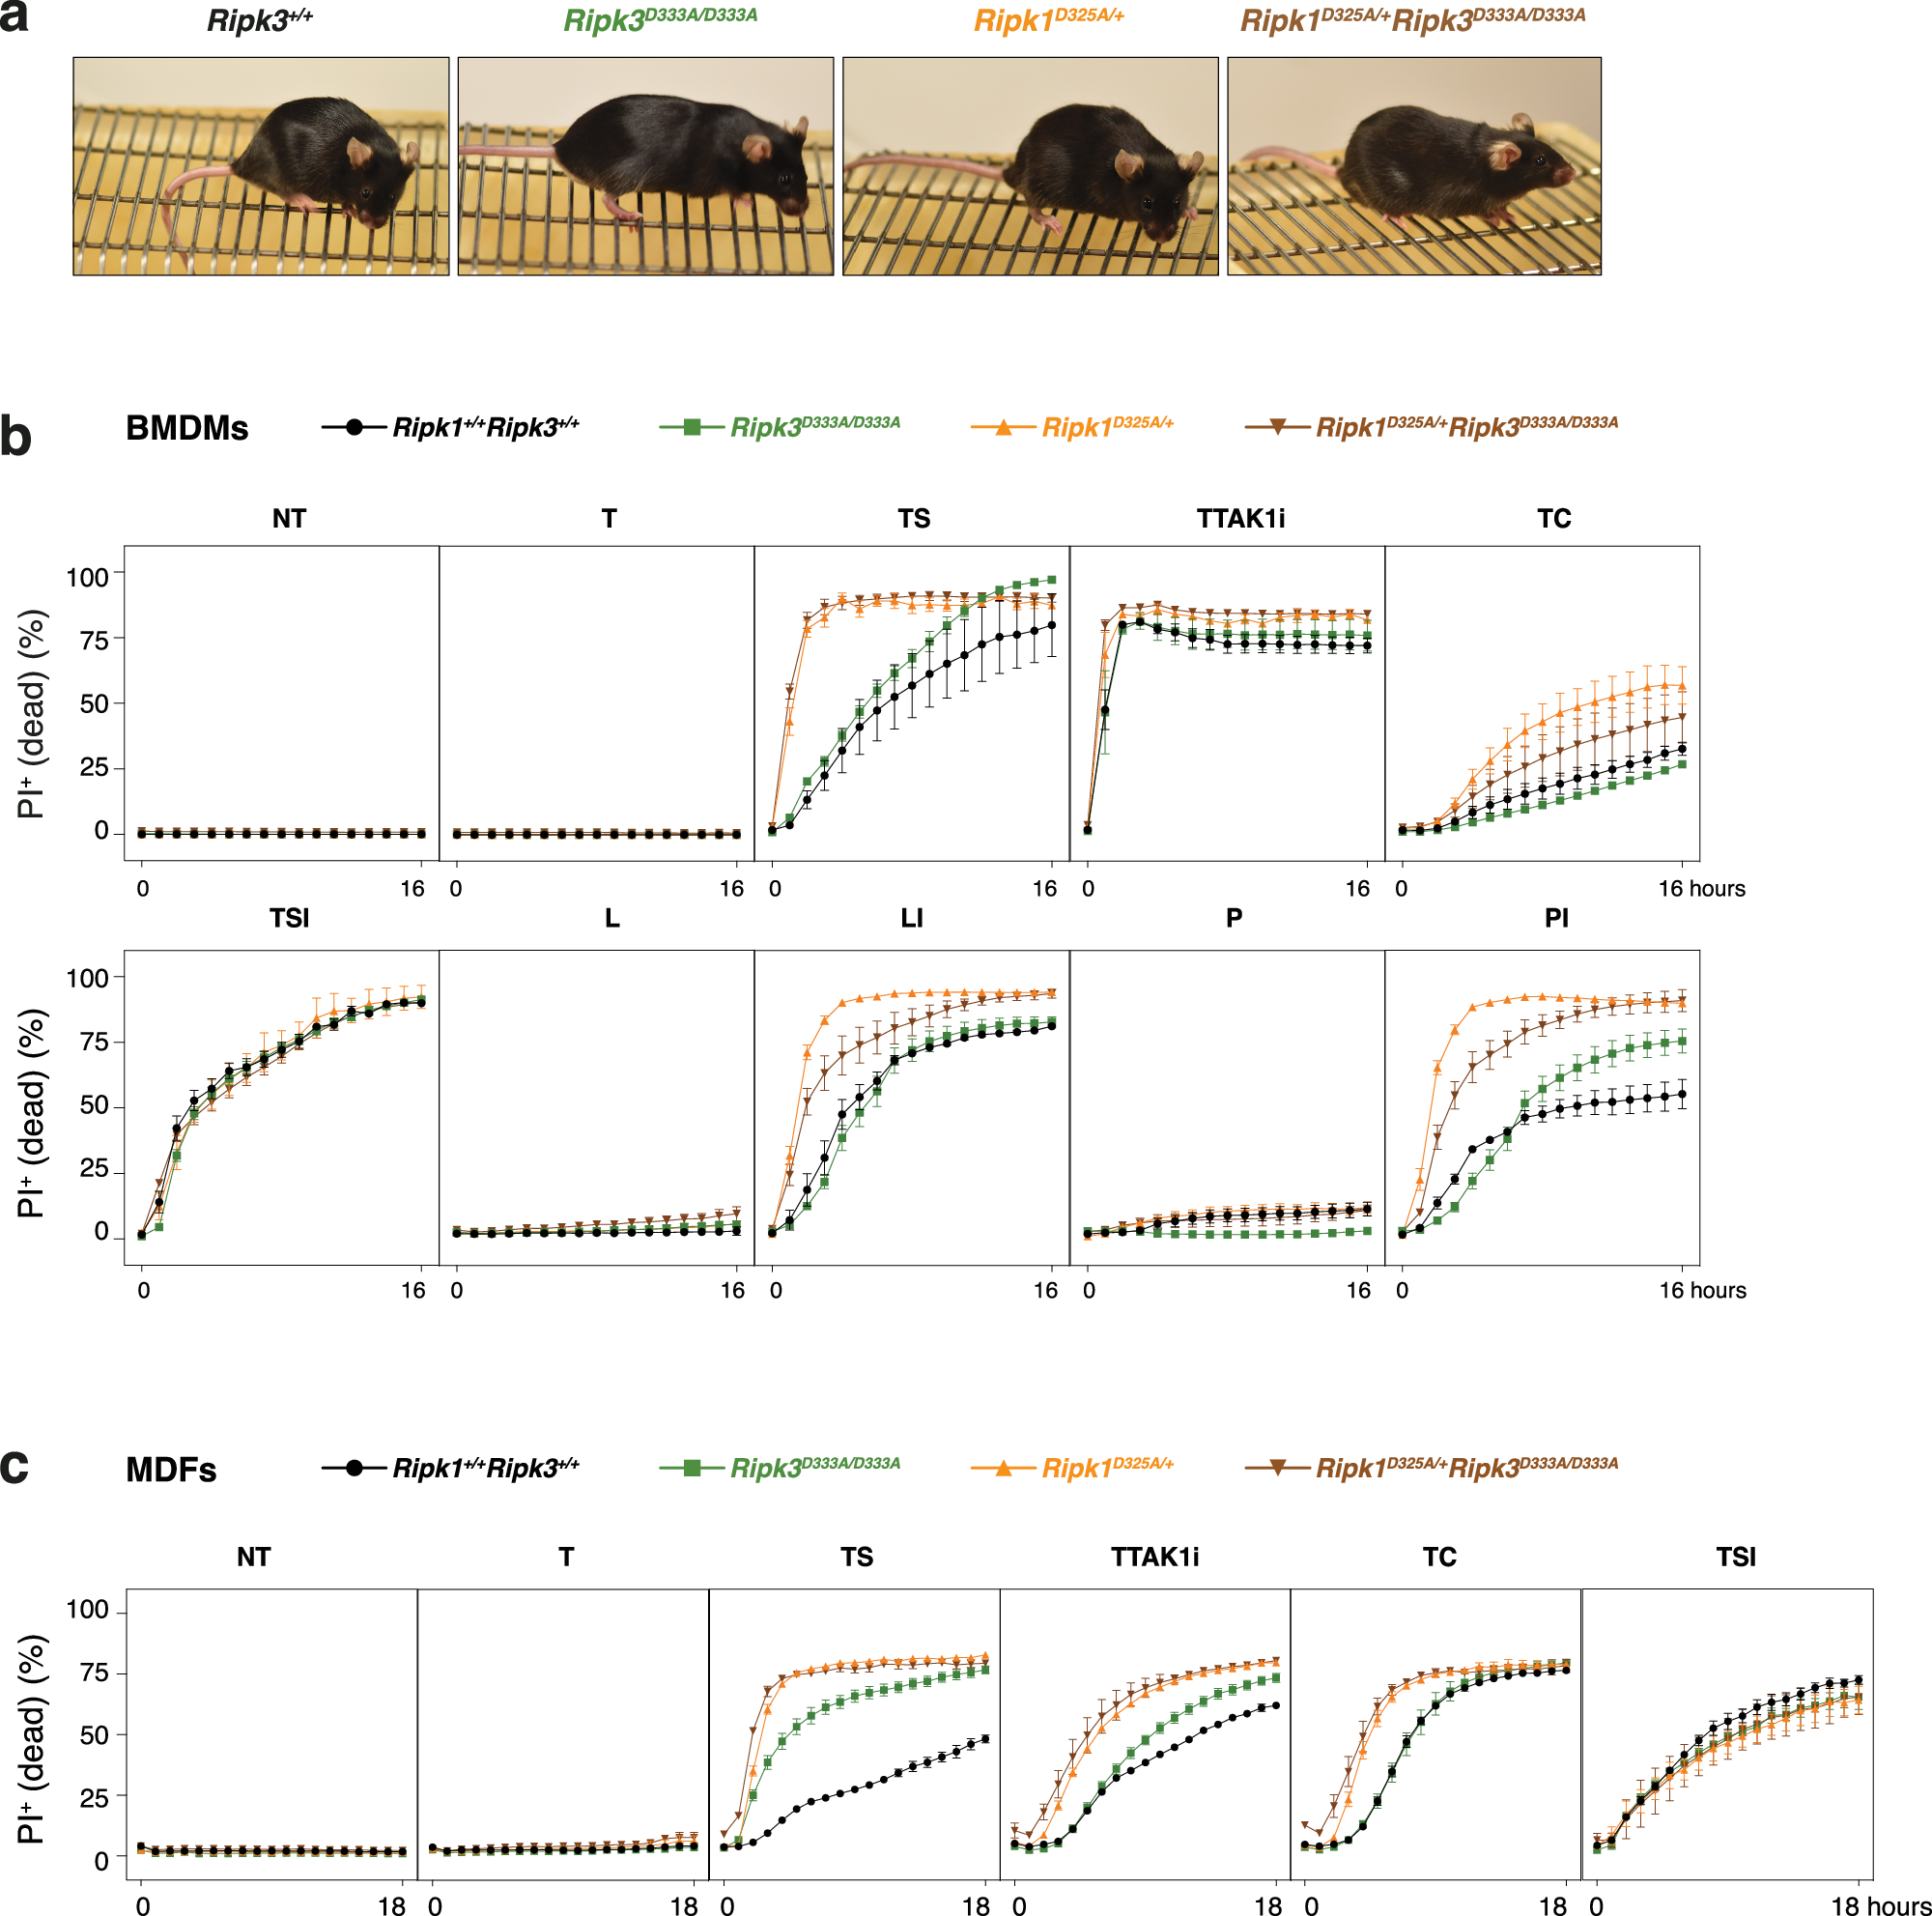
第二步:四个层面检验致死表型(图 1–4)。作者观察 D333A 敲入小鼠,发现其按孟德尔比例出生、健康存活 400 天以上;用 TNF、LPS 等组合处理突变细胞,死亡动力学与 RIPK3/MLKL 磷酸化均与野生型无差异;与不可切割 RIPK1 小鼠交配得到的双突变鼠同样健康,排除了"RIPK1 切割代偿了 RIPK3 切割缺失"这一替代解释。以上结果表明,RIPK3 切割对抑制坏死性凋亡不是必需的。
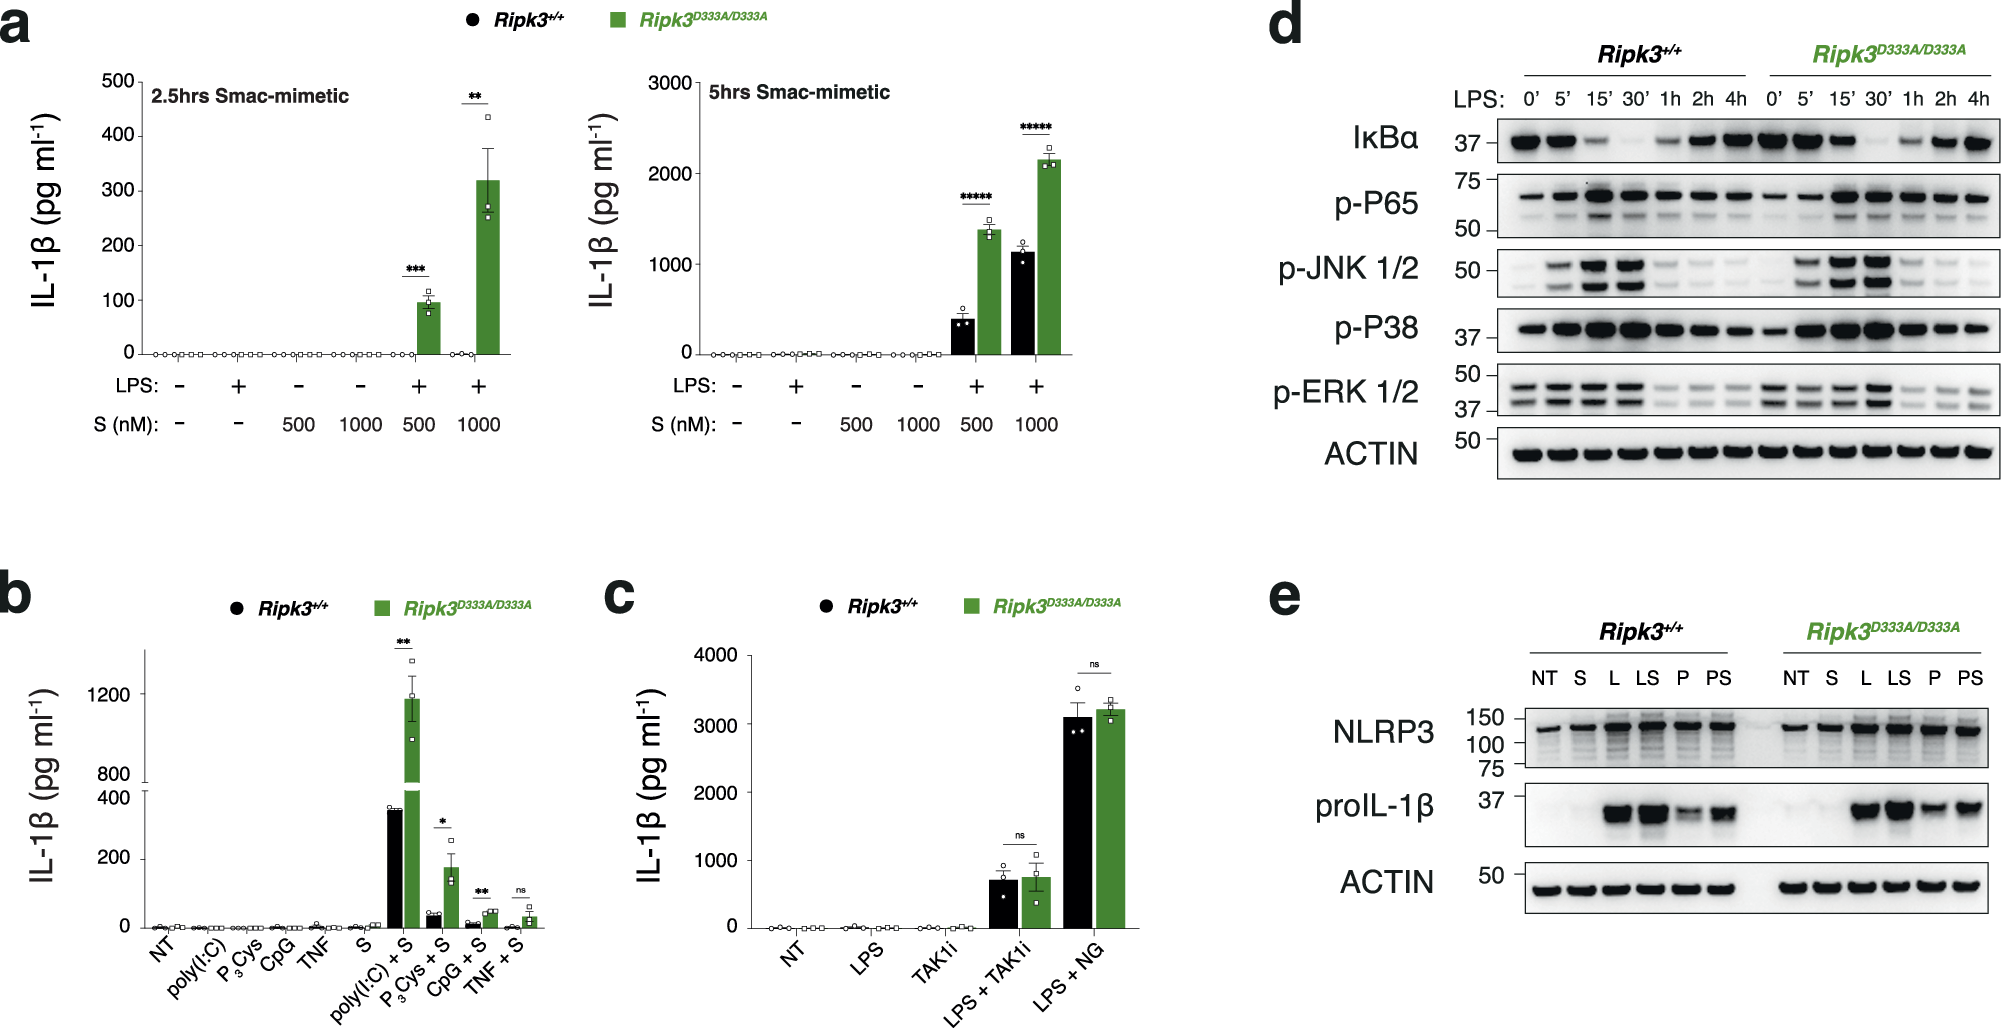
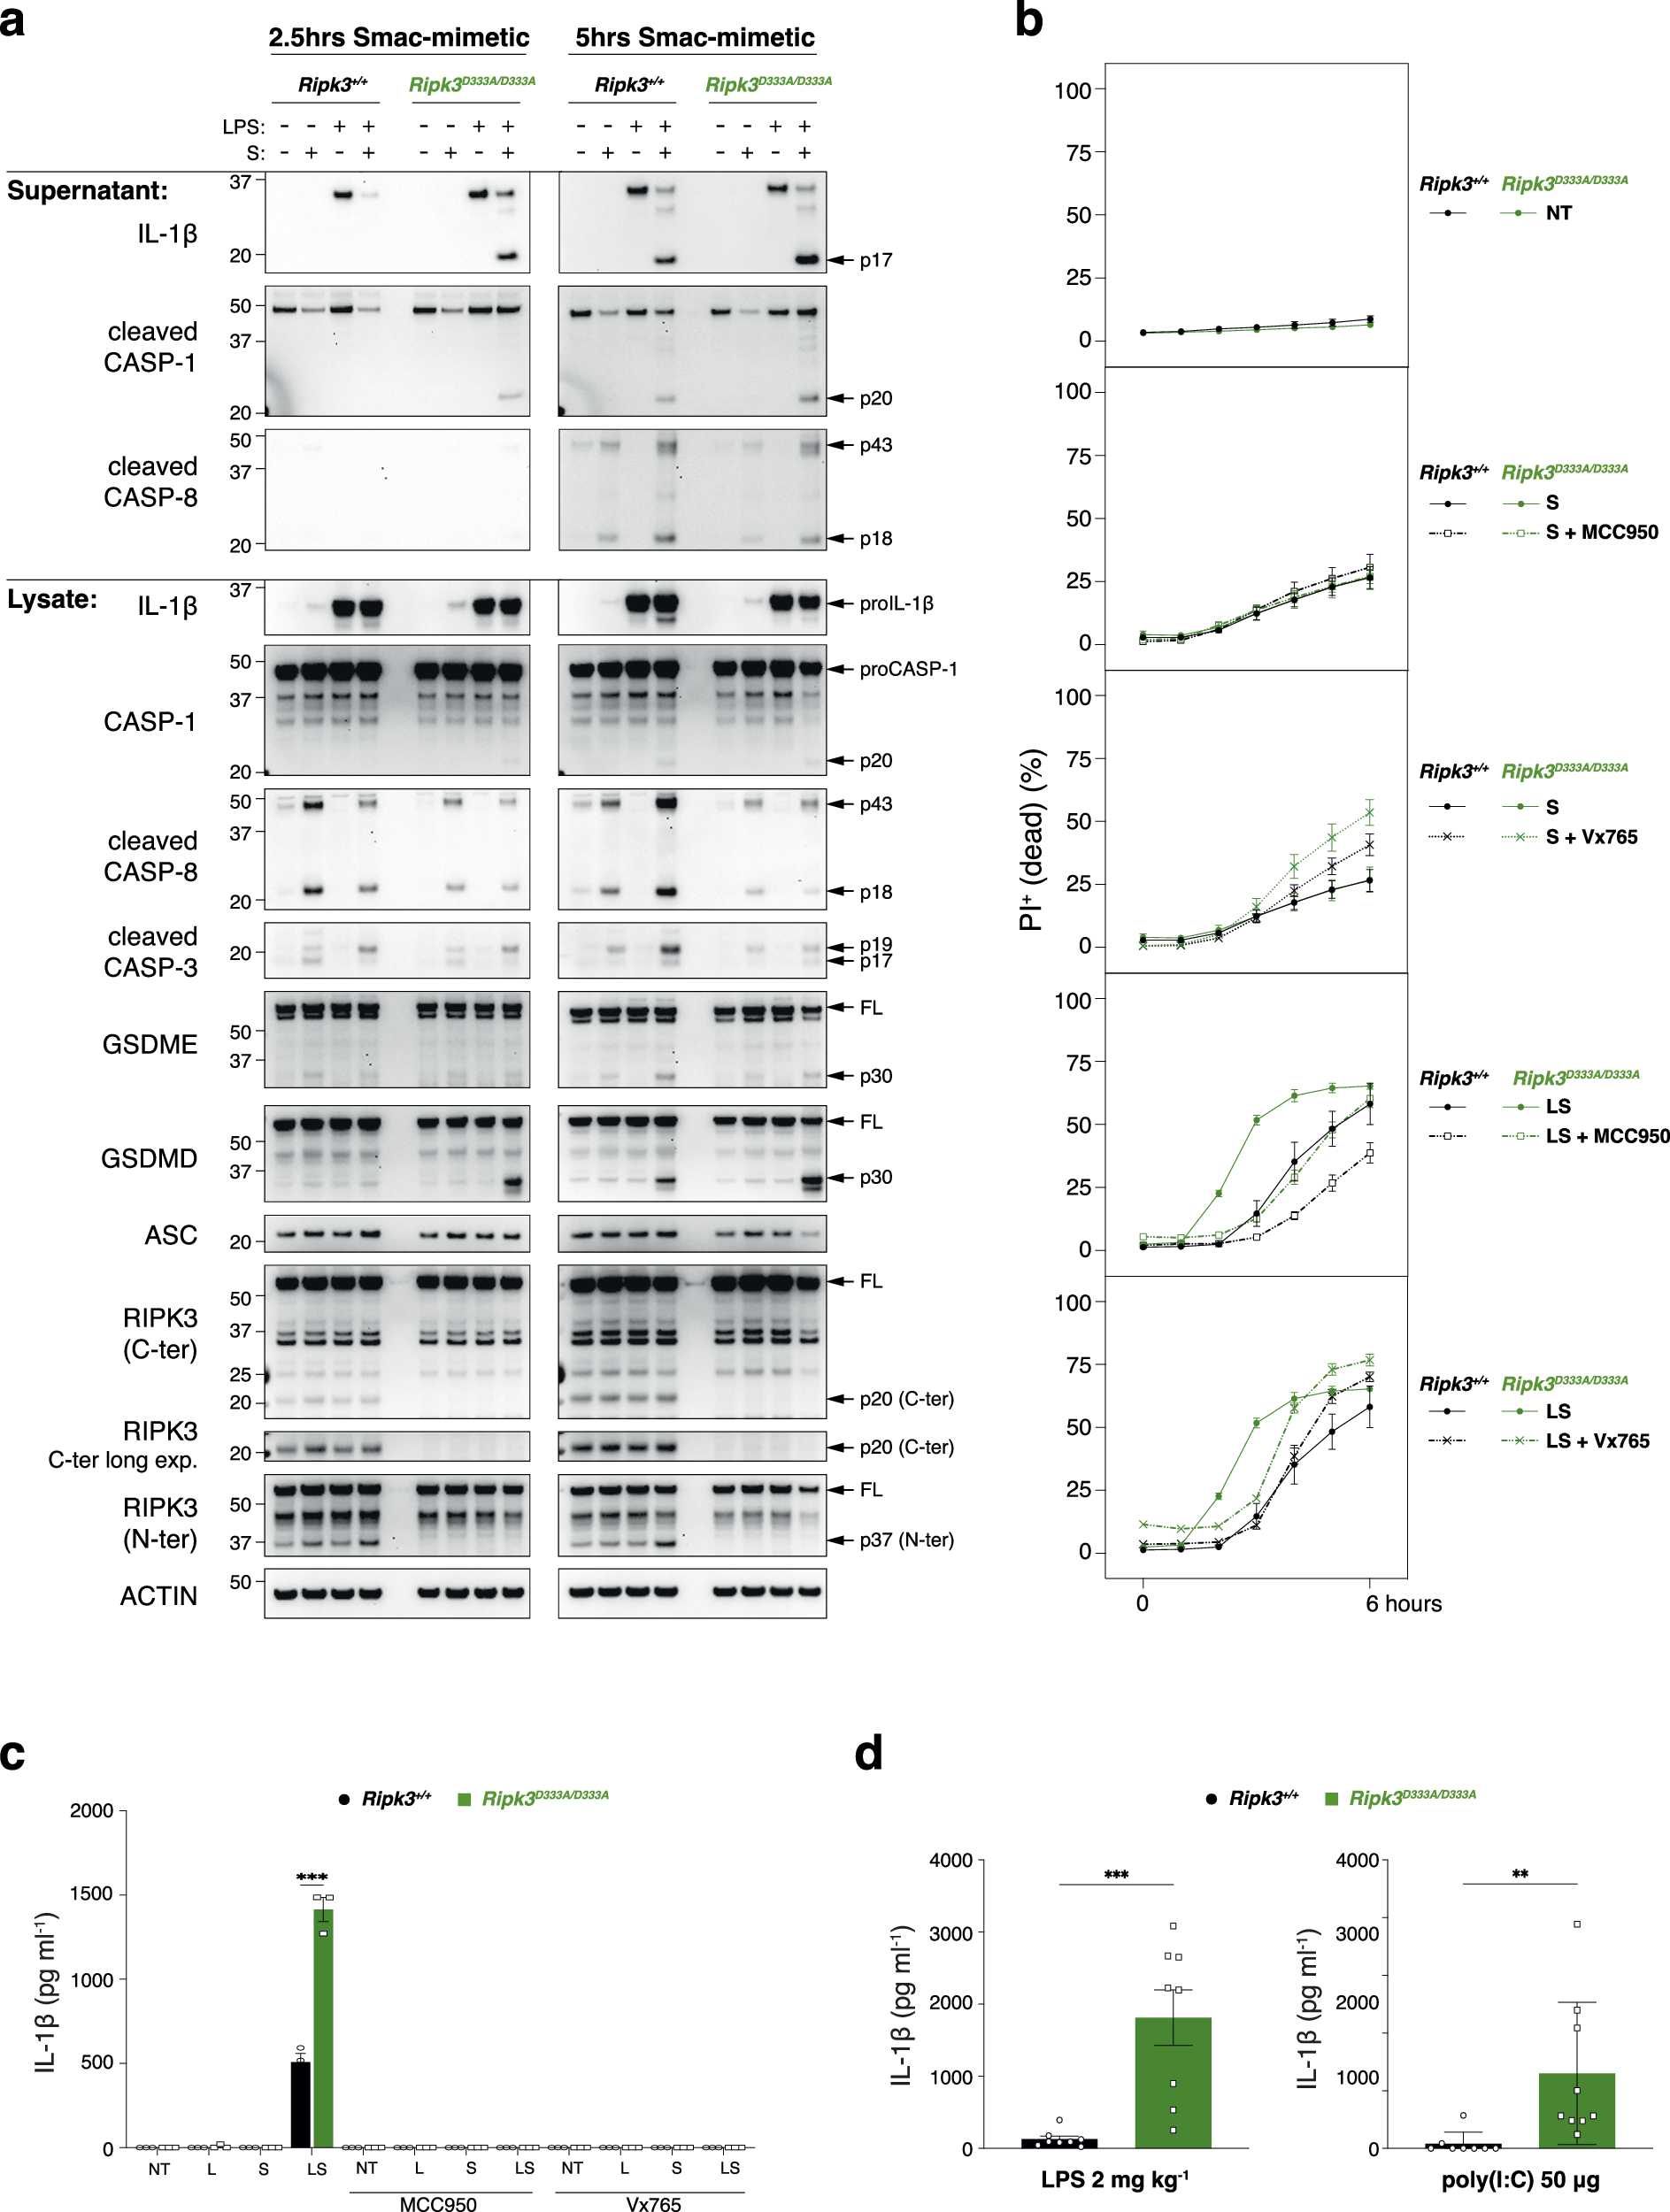
第三步:转向炎症读数(图 5)。作者用 LPS 预激巨噬细胞再加 Smac-mimetic,发现突变细胞的 IL-1β 分泌显著高于野生型;换用其他 TLR 配体预激结论一致。对照实验界定了作用范围:不经过 RIPK3 的激活剂(nigericin、TAK1 抑制剂)不受突变影响;NF-κB 和 pro-IL-1β 水平无差异,排除了 priming(炎性小体激活前的预激环节)受影响的可能。
第四步:机制与体内验证(图 6)。作者检测突变细胞,发现 caspase-1、GSDMD、IL-1β 的切割比野生型提前出现,NLRP3 抑制剂 MCC950 能逆转这一现象;体内 LPS 或 poly(I:C) 挑战后,突变鼠血清 IL-1β 显著高于野生型。以上结果表明,RIPK3 切割的真实功能是负反馈限制 TLR–RIPK3–NLRP3 轴;caspase-8 抑制坏死性凋亡所依赖的底物仍未找到。
结论:这处切割不为防死,而是负反馈限制炎症;它的高度保守性由此得到解释——调节的是炎症的强度,不是细胞的生死。
三、对实验的启示
- "能切割"与"切割必需"分开证明:先用野生型 vs 突变 vs 抑制剂三组对照确证条带是真实切割片段,后续的阴性表型才有意义。
- 阴性结论要主动排除代偿:RIPK1 切割照常进行,会不会掩盖 RIPK3 突变的效果?双突变小鼠直接回答了这个问题。
- 用通路特异性对照界定作用范围:compound A(经 RIPK3)放大、nigericin/TAK1i(不经 RIPK3)不变,一组对照即可定位作用环节;先查 priming 再谈激活,是炎性小体研究的基本功。
四、站内文献关联
- 延伸|RIPK3 无需 MLKL 激活 NLRP3(Lawlor 2015, Nat Commun):Lawlor 文建立 TLR–RIPK3–caspase-8–NLRP3 这条促炎轴的存在,本文进一步说明 caspase-8 切割 RIPK3 是该轴的负反馈限制机制。
- 延伸|线粒体凋亡与 NLRP3(Allam 2014, EMBO Rep):同一研究群体。Allam 文发现 caspase-8 促进炎性小体 priming;本文发现它切割 RIPK3 限制 NLRP3 激活——caspase-8 对炎症是双向调节。
- 对照|caspase-1 自我剪切终止炎性小体(Boucher 2018, JEM):Boucher 文是 caspase-1 自我剪切限制炎性小体活性时长,本文是 caspase-8 切割 RIPK3 限制激活强度,两条促炎通路各有负反馈机制。
- 对照|TNF-α + IFN-γ 协同 PANoptosis(Karki 2021, Cell):Karki 文中 caspase-8 驱动细胞死亡;本文中它经切割 RIPK3 限制焦亡——同为 caspase-8,底物选择决定方向。
(以上跨论文比较为综合解释,非任一原文的直接结论。)
这篇论文还没有回答什么
局限(两点):① caspase-8 抑制坏死性凋亡的真正底物仍未找到;② 负反馈的分子机制未明,体内读数仅为 2 小时血清 IL-1β,长期炎症结局未知。
RIPK3 cleavage is dispensable for necroptosis inhibition but restricts NLRP3 inflammasome activation
Hong Tri Tran; Tobias Kratina; Auriane Coutansais; Dominika Michalek; Benjamin M. Hogan; Kate E. Lawlor; James E. Vince; John Silke; Najoua Lalaoui Cell Death & Differentiation. 2024;31:662-671.
文中配图来自资料库中已核实的原论文,保留原图标识、坐标与对照;图号和来源见资料库登记。
参考文献
- Tran HT, Kratina T, Coutansais A, et al. RIPK3 cleavage is dispensable for necroptosis inhibition but restricts NLRP3 inflammasome activation. Cell Death Differ. 2024;31(5):662-671. doi:10.1038/s41418-024-01281-x
- Newton K, Wickliffe KE, Dugger DL, et al. Cleavage of RIPK1 by caspase-8 is crucial for limiting apoptosis and necroptosis. Nature. 2019;574(7778):428-431.
- Lalaoui N, Boyden SE, Oda H, et al. Mutations that prevent caspase cleavage of RIPK1 cause autoinflammatory disease. Nature. 2020;577(7788):103-108.
- Kang TB, Yang SH, Toth B, Kovalenko A, Wallach D. Caspase-8 blocks kinase RIPK3-mediated activation of the NLRP3 inflammasome. Immunity. 2013;38(1):27-40.
论文讨论
无需注册,昵称可留空