- 01
主要发现:线粒体凋亡、线粒体通透性转换、线粒体自噬、MAVS 都不是经典 NLRP3 激活所必需;
- 02
关键机制:cyclosporin A 抑制 NLRP3 是脱靶效应;caspase-8 以非凋亡功能参与炎性小体 priming;
- 03
研究意义:确立"统一上游机制"类假说必须用遗传学检验,并揭示 caspase-8 不只是死亡分子。
本文目录
一、这篇文章回答了什么
NLRP3 能被毒素、ATP、尿酸结晶、铝佐剂等互不相干的刺激激活,领域一直在找它们汇聚的共同下游。2012 年前后最流行的答案是线粒体:所有刺激先引起线粒体凋亡,放出氧化 mtDNA 激活 NLRP3。但这个模型主要靠抑制剂和相关性观察,缺最关键的基因敲除检验。本文把这个缺失的实验补齐,并顺带回答:如果模型不成立,真正的关键因子是谁?
二、论证逻辑梳理
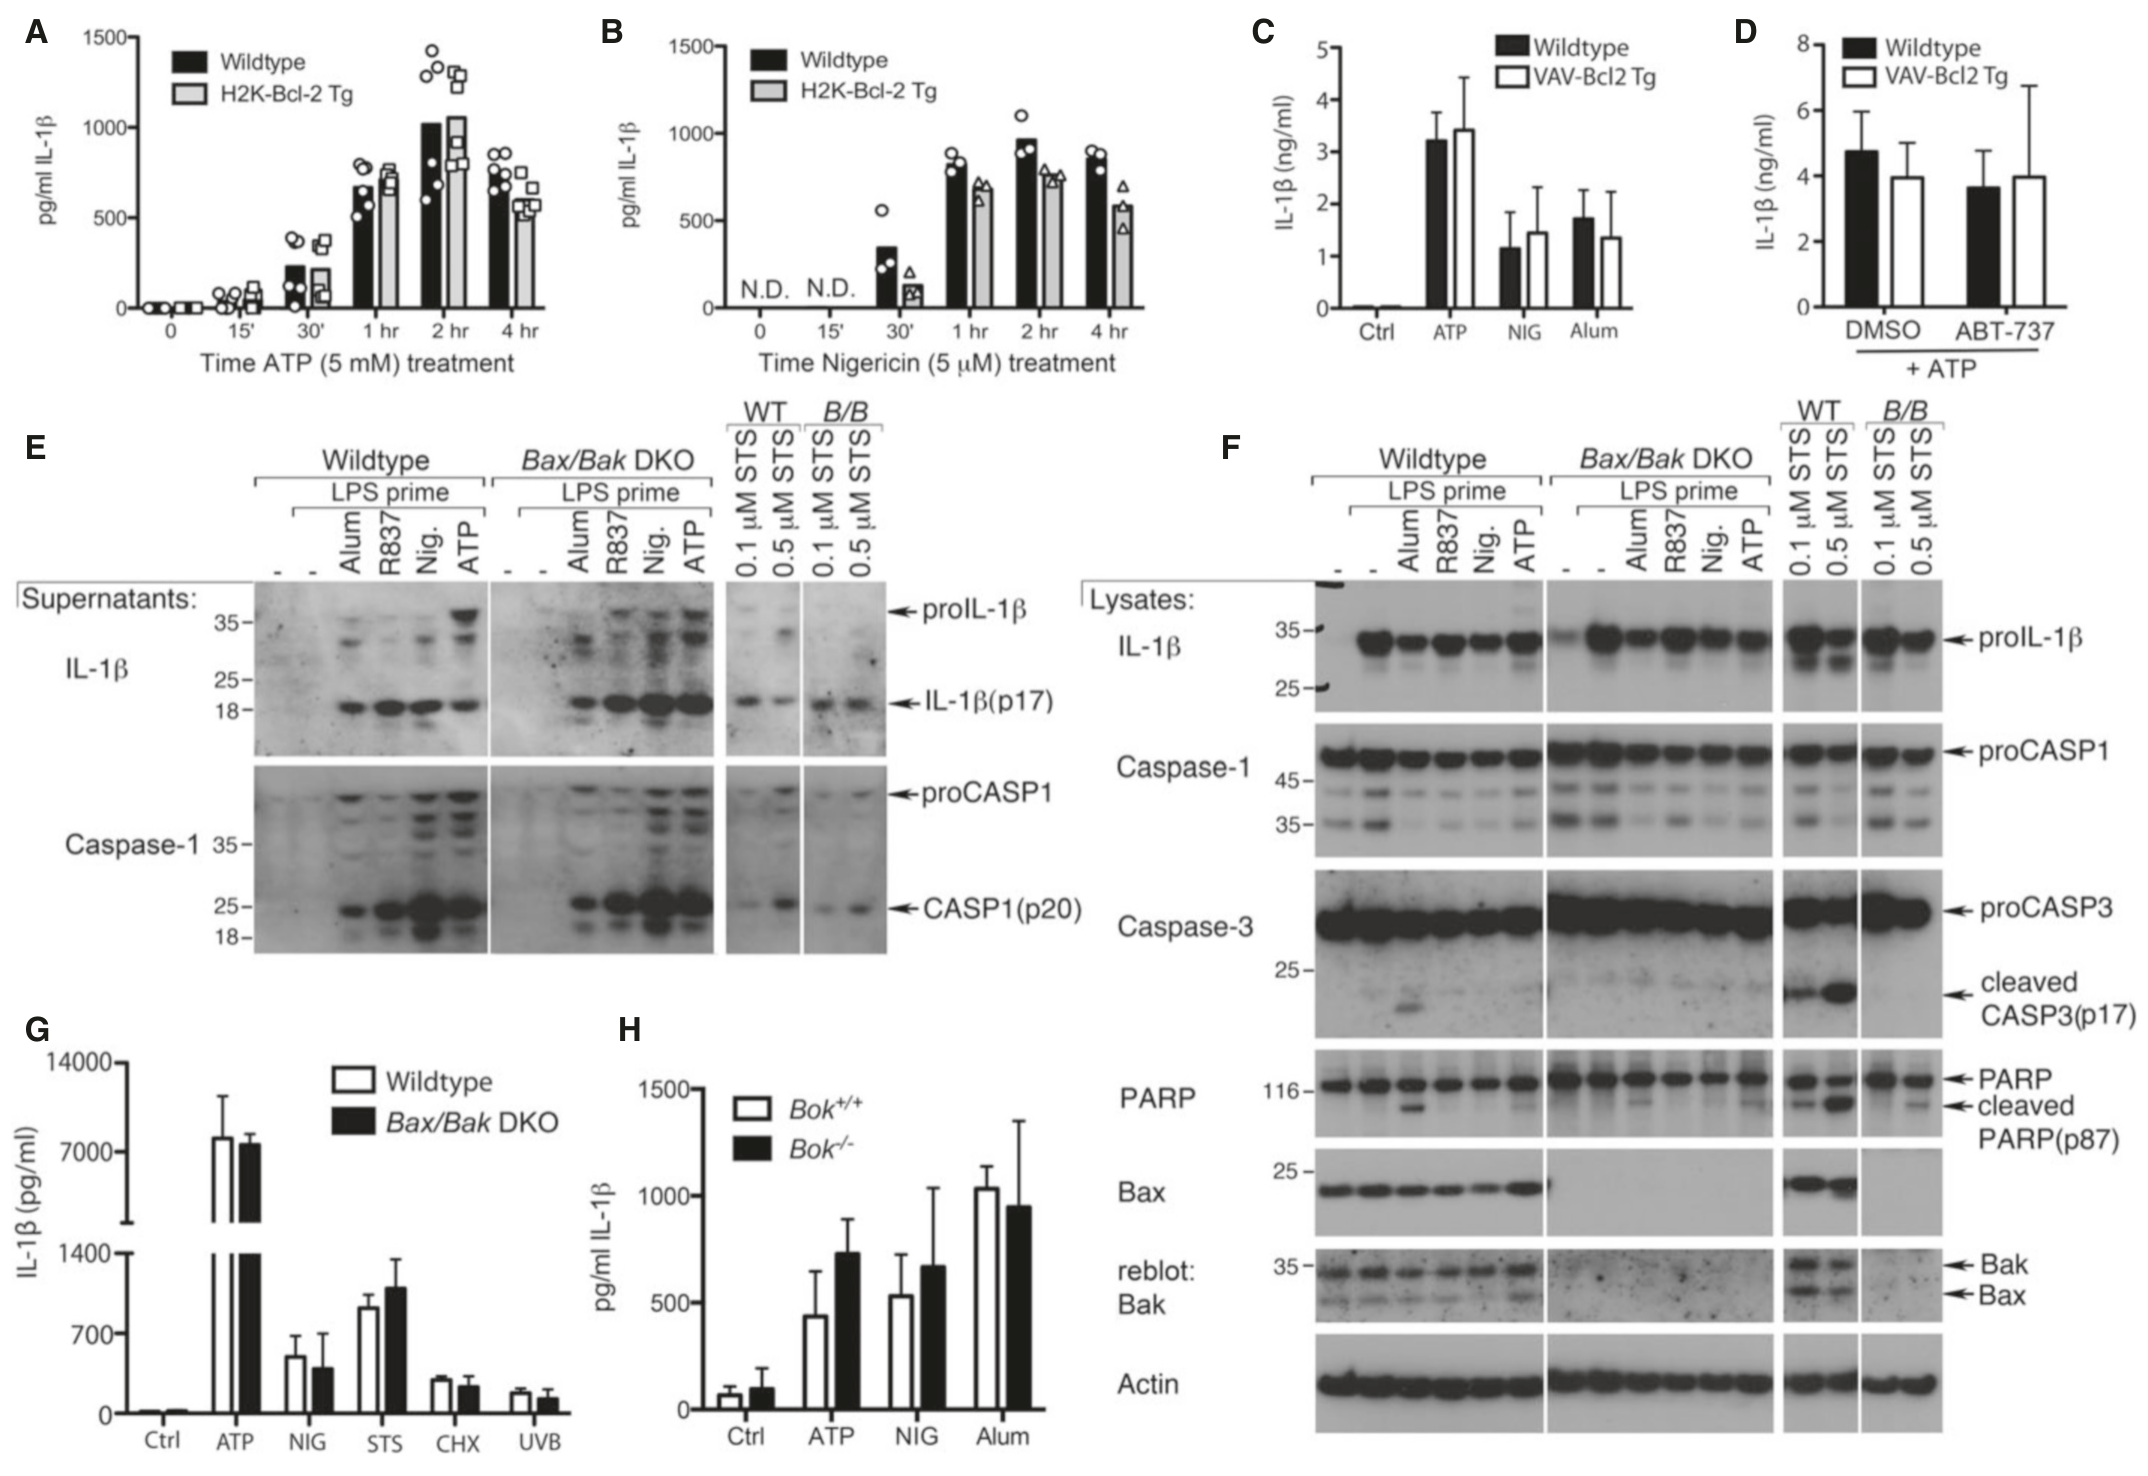
第一步:检验线粒体凋亡(图 1)。作者从四个方向检验:在 BCL-2 过表达的两个独立转基因品系的巨噬细胞中激活 NLRP3,发现 IL-1β 分泌不受影响;反过来用 ABT-737 促进凋亡也不影响。在 Bak/Bax 双敲除的巨噬细胞中——线粒体凋亡的执行分子完全缺失——作者用 ATP、nigericin、铝佐剂乃至凋亡诱导剂刺激,发现 IL-1β 分泌全部正常;敲除功能冗余的 BOK 同样无影响。以上结果表明,线粒体凋亡对经典 NLRP3 激活不是必需的。
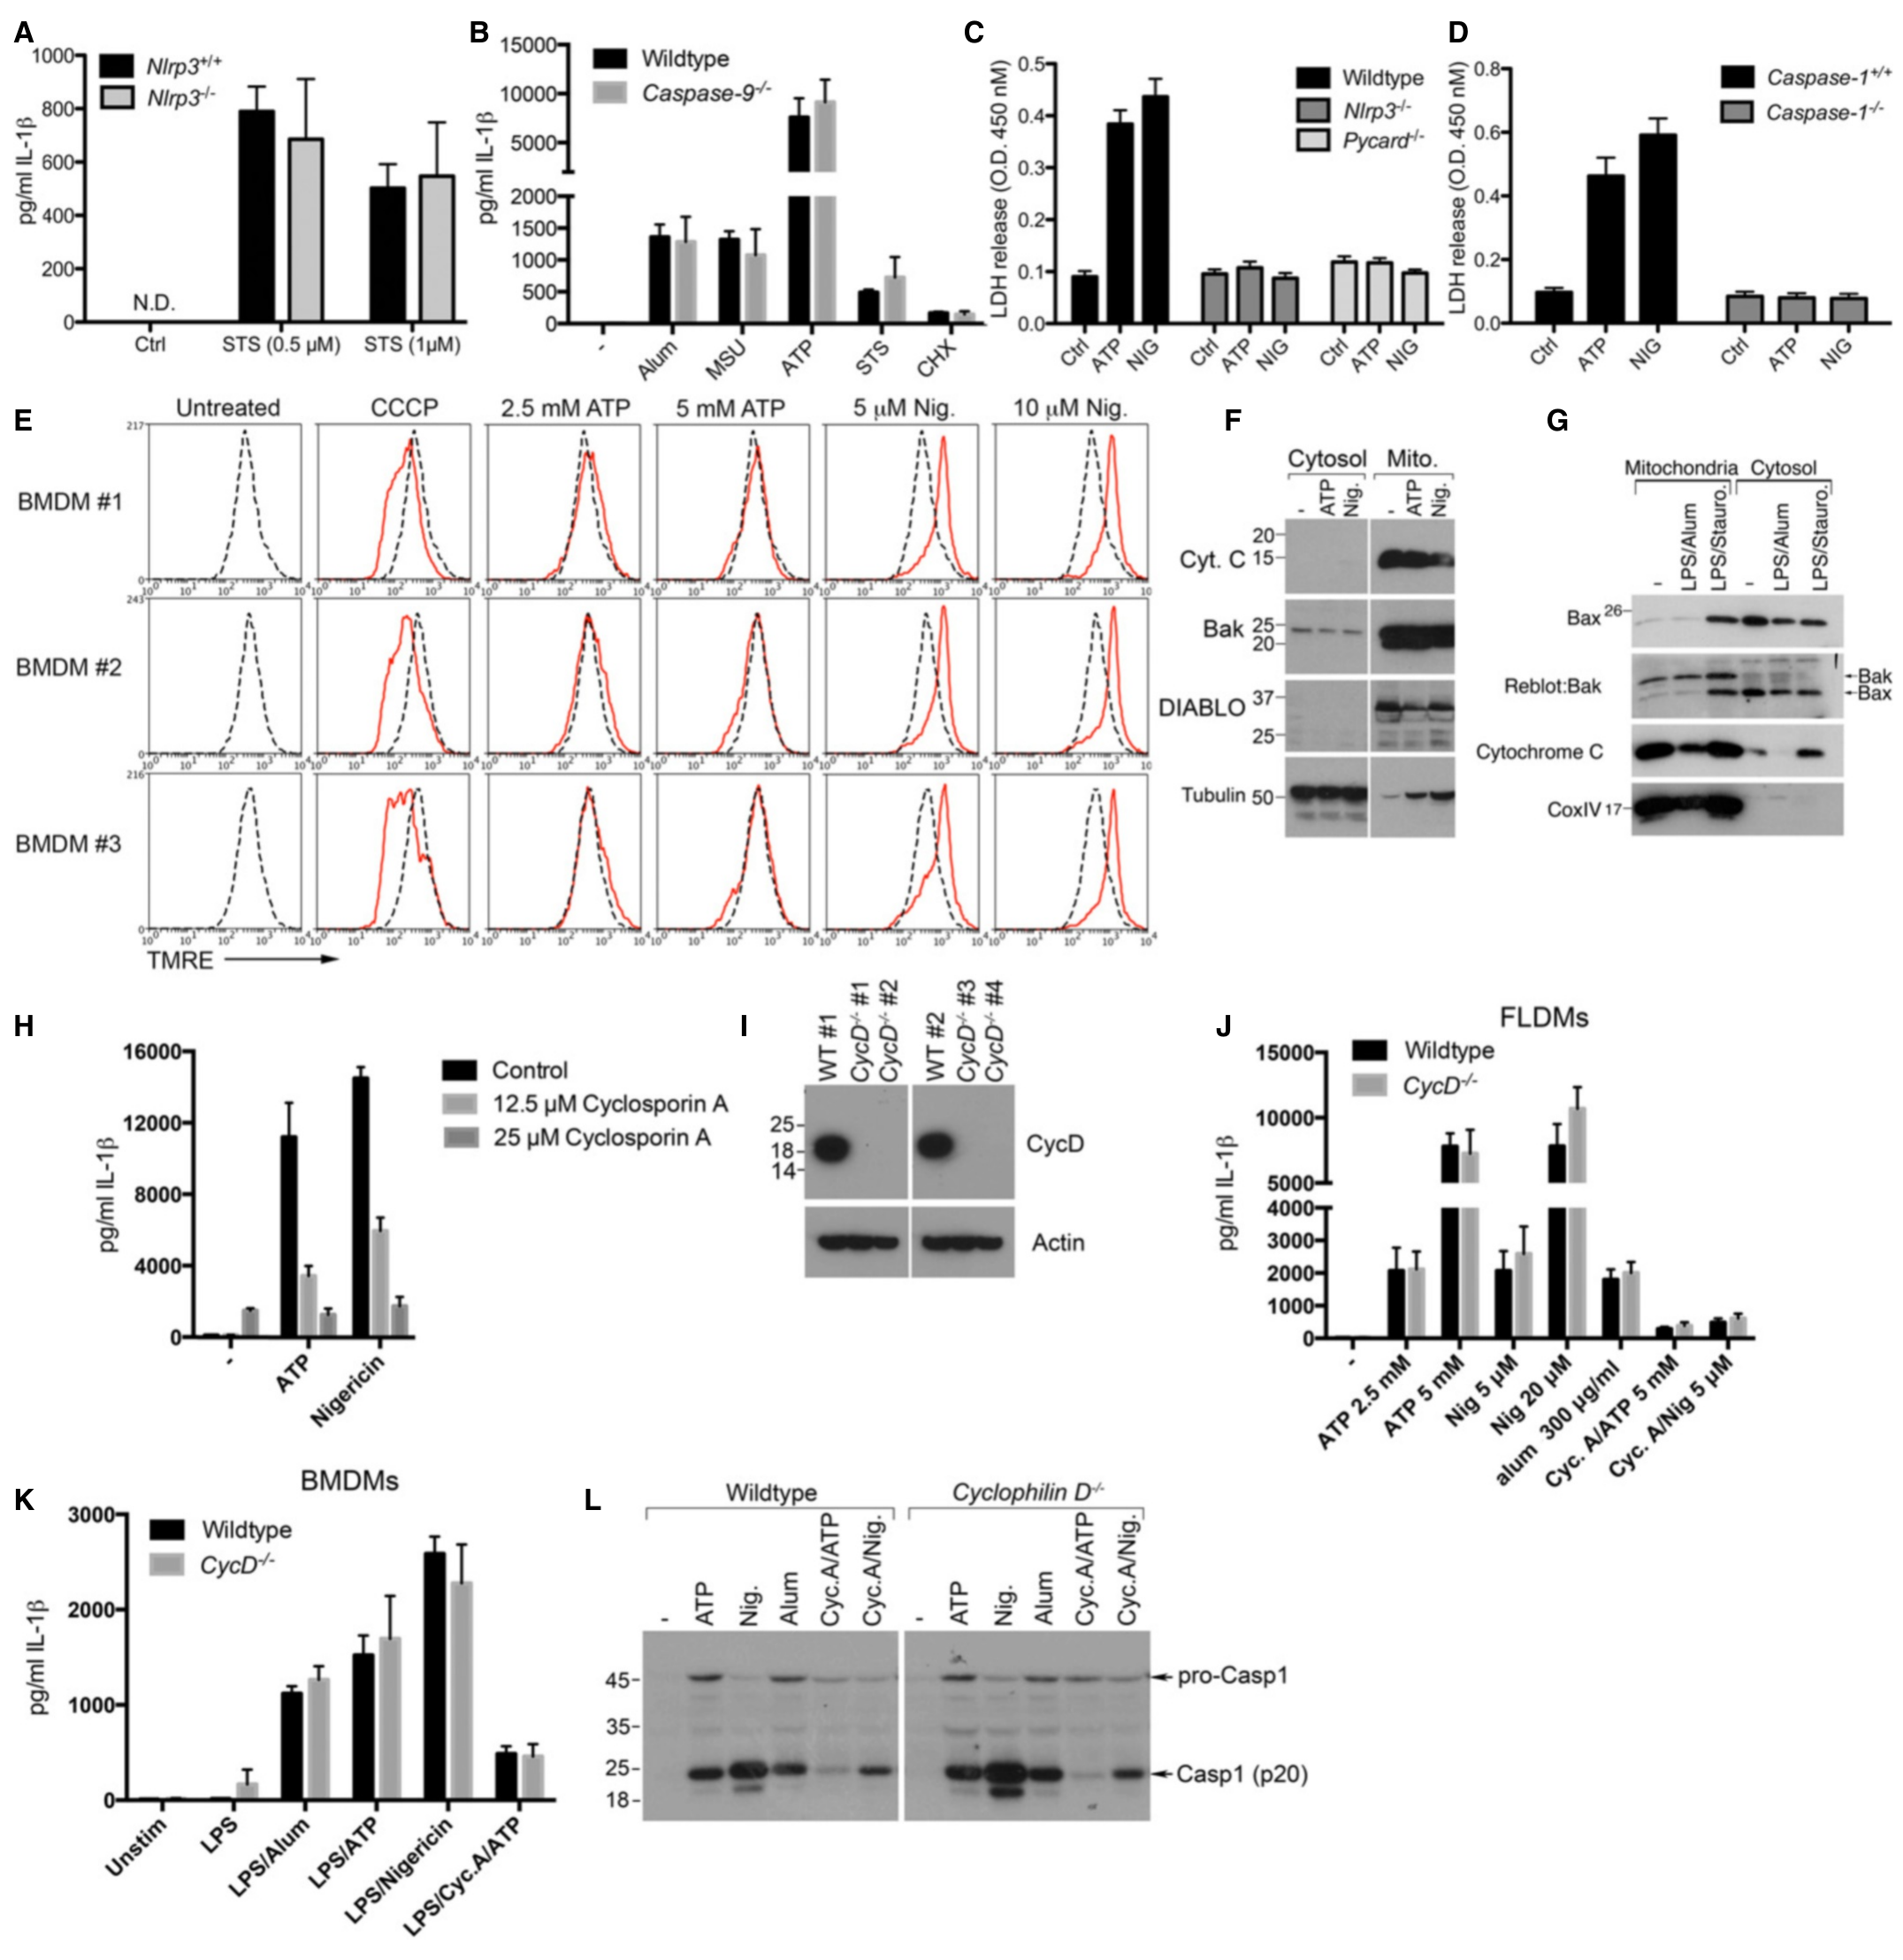
第二步:检验线粒体通透性转换并复核药物证据(图 2)。作者在 NLRP3 有效激活的时间窗内检测细胞,发现细胞死于焦亡而非凋亡,没有细胞色素 c 释放、没有 BAX 转位。cyclosporin A(CsA)抑制 NLRP3 曾被当作"MPT 孔参与"的证据,作者在 CsA 已知靶点 CycD 敲除的细胞中发现 NLRP3 激活完全正常,且 CsA 在敲除细胞中依然抑制 NLRP3。以上结果表明,"抑制剂有效"不等于"已知靶点参与"——CsA 抑制 NLRP3 是脱靶效应。
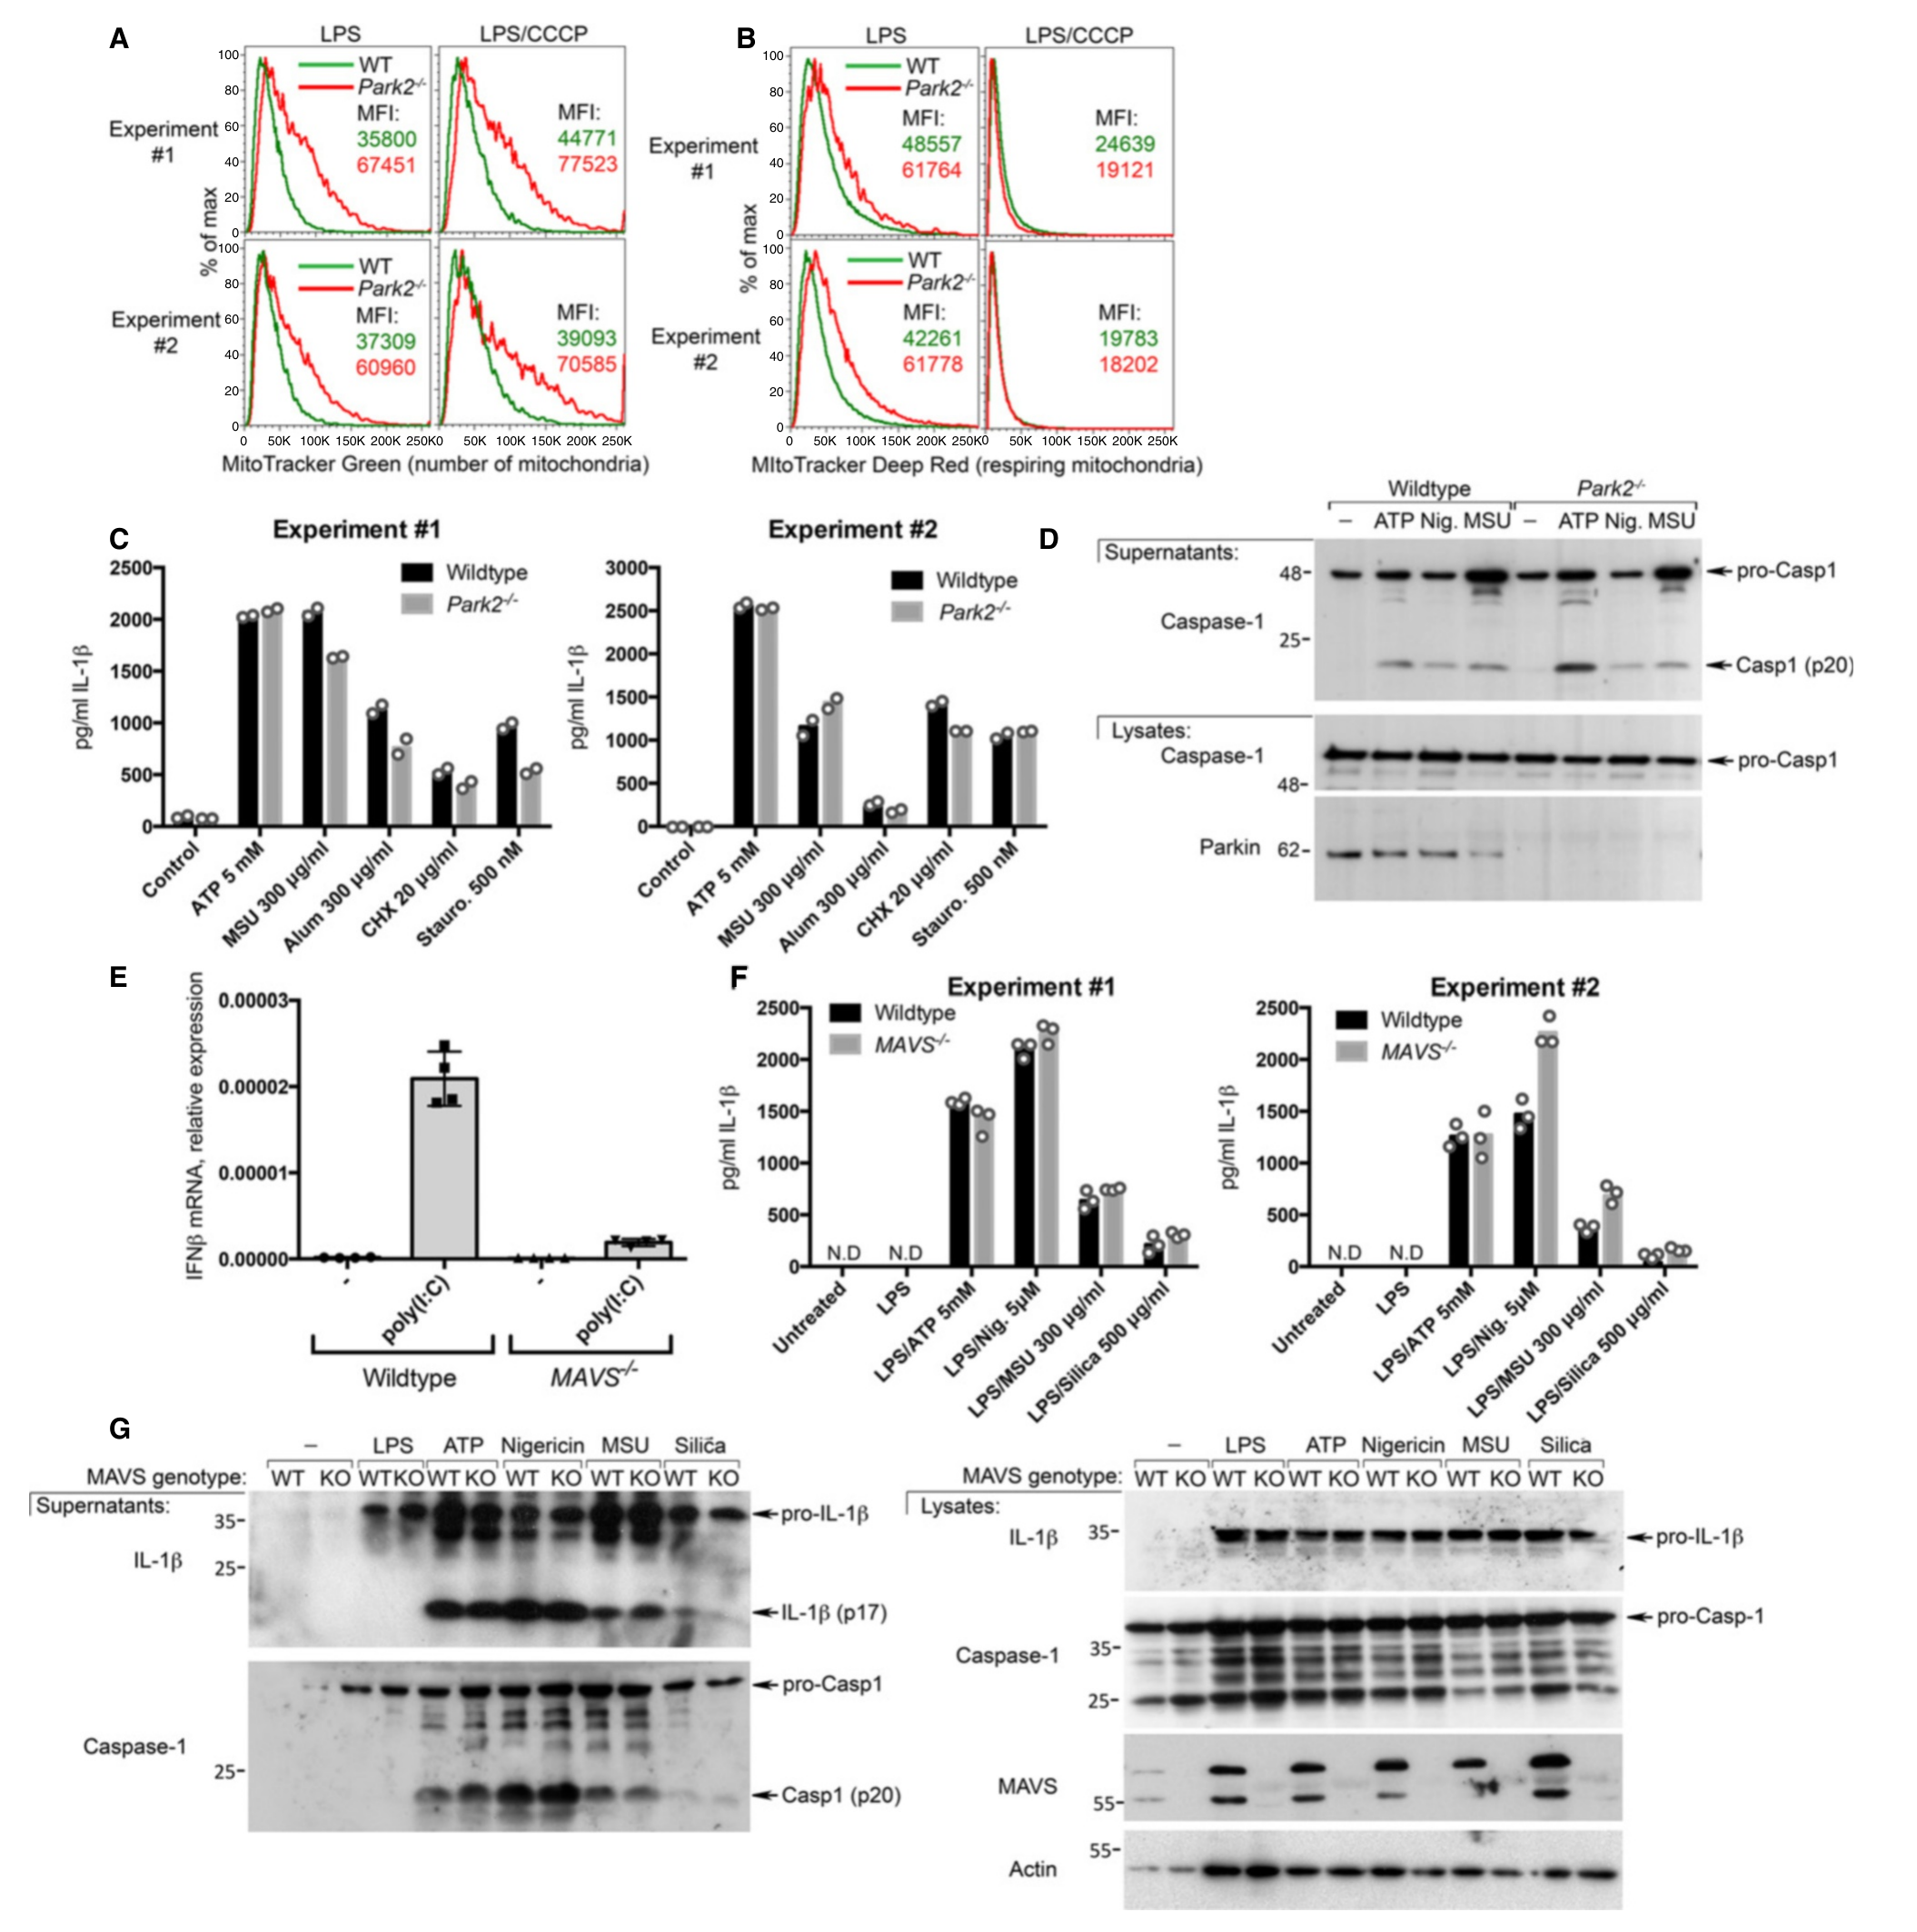
第三步:检验线粒体自噬和 MAVS(图 3)。作者在 Parkin 敲除的巨噬细胞中确认线粒体堆积(基因型确实产生已知表型),在 MAVS 敲除的细胞中确认 IFN-β 诱导缺陷,然后检测两者的 NLRP3 激活,发现都完全正常。这些"该出问题的环节确实出问题了"的对照,是阴性结果可信的前提。
第四步:发现 caspase-8 的新功能(图 4)。作者在 Ripk3−/− 背景下构建 caspase-8 敲除小鼠(单独敲除 caspase-8 会因坏死性凋亡致死),用 LPS 等 TLR 配体刺激双敲细胞,发现 pro-IL-1β 和 TNF 的产生明显减少,而 NF-κB 激活正常;体内 LPS 挑战后,双敲小鼠血清 IL-1β、TNF、IL-6 均低于对照。细胞并未死亡,受影响的是基因表达。以上结果表明,caspase-8 有一个不促死亡的功能:参与炎性小体 priming。
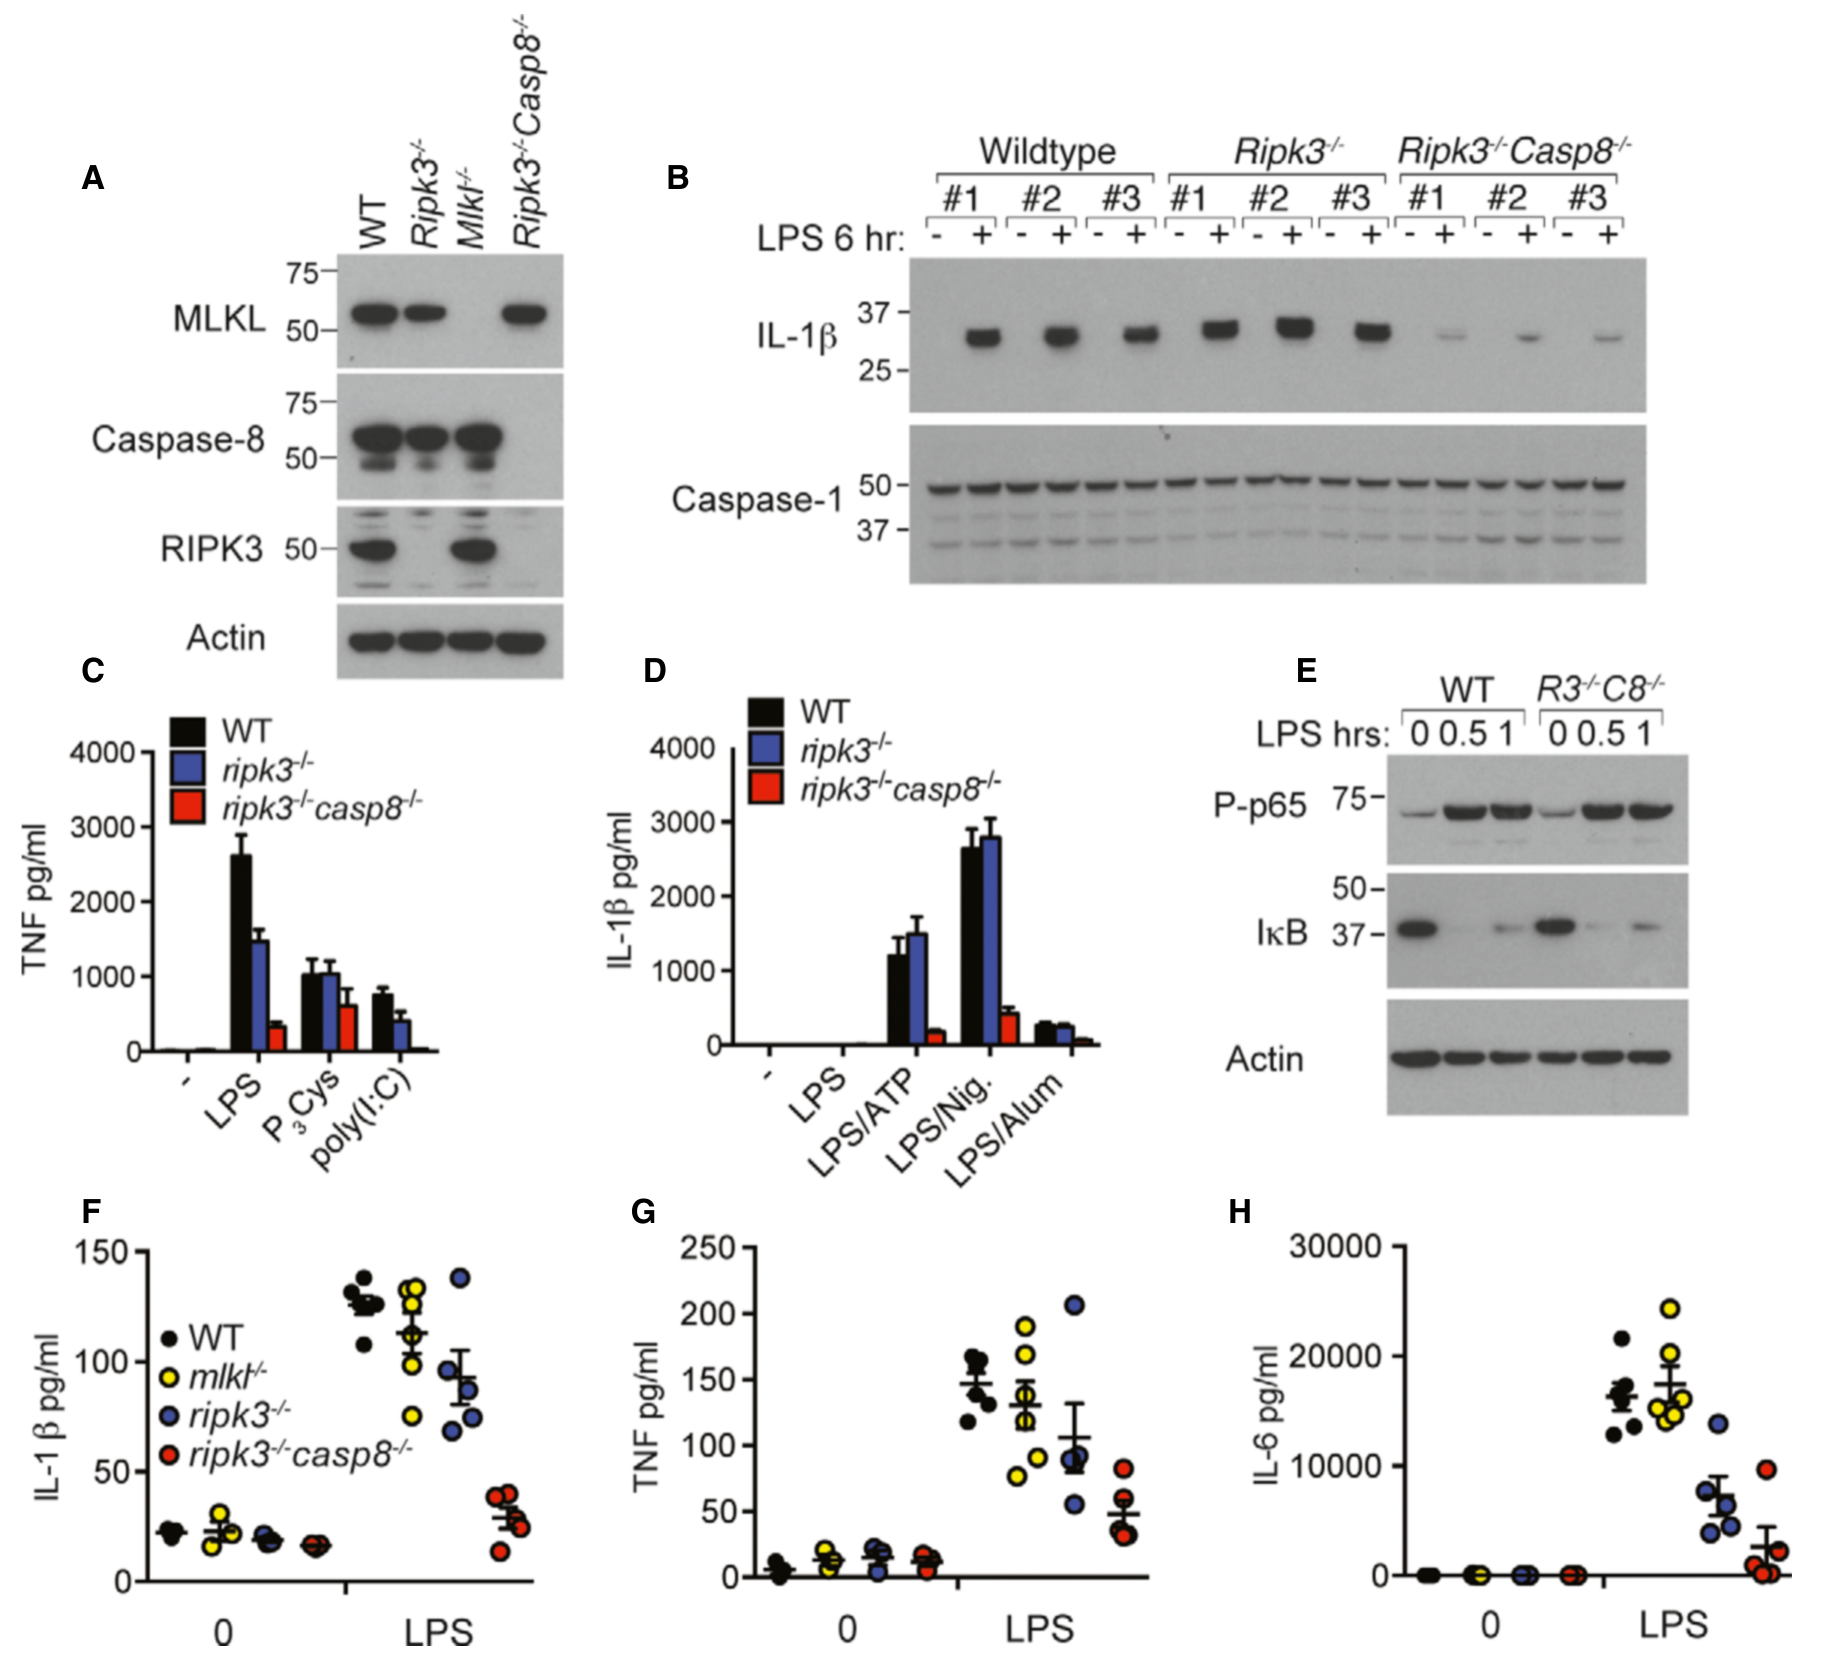
结论:线粒体凋亡不是 NLRP3 激活的统一上游;caspase-8 在更上游的 priming 环节行使非凋亡功能。
三、对实验的启示
- 阴性结论要带完整的阳性对照链:每个敲除都先验证"基因型确实产生了已知表型",再报告"NLRP3 没问题"——审稿人必查这一点。
- 药物结论用遗传学校验:药物有效+靶点敲除表型正常+敲除后药物仍有效,三者齐备可判定脱靶。这套三段论适用于任何抑制剂机制。
- 先发生什么比最终看到什么更接近因果:线粒体事件确实会出现,但发生在 NLRP3 激活的下游而非上游——判断因果要看时间窗。
四、站内文献关联
- 对照|BAX/BAK 线粒体凋亡激活 IL-1β(Vince 2018, Cell Rep):看似矛盾——本文说线粒体凋亡对 NLRP3 可有可无,Vince 文说 BAX/BAK 凋亡能驱动 IL-1β。实为语境不同:本文检验经典 NLRP3 刺激,Vince 文用的是 BCL-XL/MCL-1 双重受抑的凋亡体系。"是否必需"必须连同细胞背景一起说。
- 延伸|RIPK3 无需 MLKL 激活 NLRP3(Lawlor 2015, Nat Commun):本文发现 caspase-8 参与炎性小体 priming,Lawlor 文进一步证明 caspase-8 还直接参与 NLRP3 激活——caspase-8 在凋亡之外有多个促炎功能。
- 延伸|RIPK3 切割限制 NLRP3(Tran 2024, Cell Death Differ):同一研究群体、同一方法学基因。本文发现 caspase-8 促进 priming,Tran 文发现它切割 RIPK3 限制 NLRP3 激活——caspase-8 对炎症是双向调节。
- 延伸|IFN-γ 预激巨噬细胞的 TLR 诱导死亡(Simpson 2022, Immunity):本文发现 caspase-8 参与炎性小体 priming 的基因表达调控;Simpson 文进一步证明 caspase-8 在转录水平压低 BCL-2 驱动凋亡——caspase-8 调控基因表达的功能从 priming 扩展到死亡执行。
(以上跨论文比较为综合解释,非任一原文的直接结论。)
这篇论文还没有回答什么
局限(两点):① mtDNA 问题未完全关闭——作者只否定了"线粒体凋亡是必经上游",未排除释放的 mtDNA 经 AIM2 等途径促进炎症;② caspase-8 促进 priming 的分子机制未明:NF-κB 正常而 pro-IL-1β 下降,中间环节和底物是谁,本文没有回答。
Mitochondrial apoptosis is dispensable for NLRP3 inflammasome activation but non-apoptotic caspase-8 is required for inflammasome priming
Ramanjaneyulu Allam; Kate E Lawlor; Eric Chi-Wang Yu; Alison L Mildenhall; Donia M Moujalled; Rowena S Lewis; Francine Ke; Kylie D Mason; Michael J White; Katryn J Stacey; Andreas Strasser; Lorraine A O’Reilly; Warren Alexander; Benjamin T Kile; David L Vaux; James E Vince EMBO Reports. 2014;15:982–990.
文中配图来自资料库中已核实的原论文,保留原图标识、坐标与对照;图号和来源见资料库登记。
参考文献
- Allam R, Lawlor KE, Yu ECW, et al. Mitochondrial apoptosis is dispensable for NLRP3 inflammasome activation but non-apoptotic caspase-8 is required for inflammasome priming. EMBO Rep. 2014;15(9):982-990. doi:10.15252/embr.201438463
- Shimada K, Crother TR, Karlin J, et al. Oxidized mitochondrial DNA activates the NLRP3 inflammasome during apoptosis. Immunity. 2012;36(3):401-414.
- Subramanian N, Natarajan K, Clatworthy MR, Wang Z, Germain RN. The adaptor MAVS promotes NLRP3 mitochondrial localization and inflammasome activation. Cell. 2013;153(2):348-361.
- Sagulenko V, Thygesen SJ, Sester DP, et al. AIM2 and NLRP3 inflammasomes activate both apoptotic and pyroptotic death pathways via ASC. Cell Death Differ. 2013;20(9):1149-1160.
论文讨论
无需注册,昵称可留空