- 01
主要发现:MLKL 磷酸化与膜裂解之间存在明显时间差,磷酸化 MLKL 以小泡形式转运到质膜上 1–2 个热点处累积,超过阈值才裂膜;
- 02
关键机制:转运依赖高尔基-微管-肌动蛋白网络,并与紧密连接蛋白(ZO-1 等)共用转运通路,热点优先位于细胞间连接处;
- 03
研究意义:坏死性凋亡在坏死小体下游还有两个检查点——转运(决定速度)和膜阈值(决定裂解量),为干预提供新靶点。
本文目录
一、这篇文章回答了什么
坏死性凋亡中,RIPK3 磷酸化 MLKL 被认为是执行死亡的关键一步,但磷酸化到膜裂解之间发生了什么并不清楚。本文的问题是:这段时间差由什么决定,MLKL 如何到达质膜并造成裂解? 结论是:磷酸化 MLKL 先聚成胞质簇,再经高尔基、微管、肌动蛋白网络以小泡形式转运到质膜,在细胞间连接处形成 1–2 个热点;热点处 MLKL 累积超过阈值才裂膜,裂解从热点开始并可传给相邻细胞。转运速度和膜阈值因此成为坏死小体下游的两个新检查点。
二、论证逻辑梳理
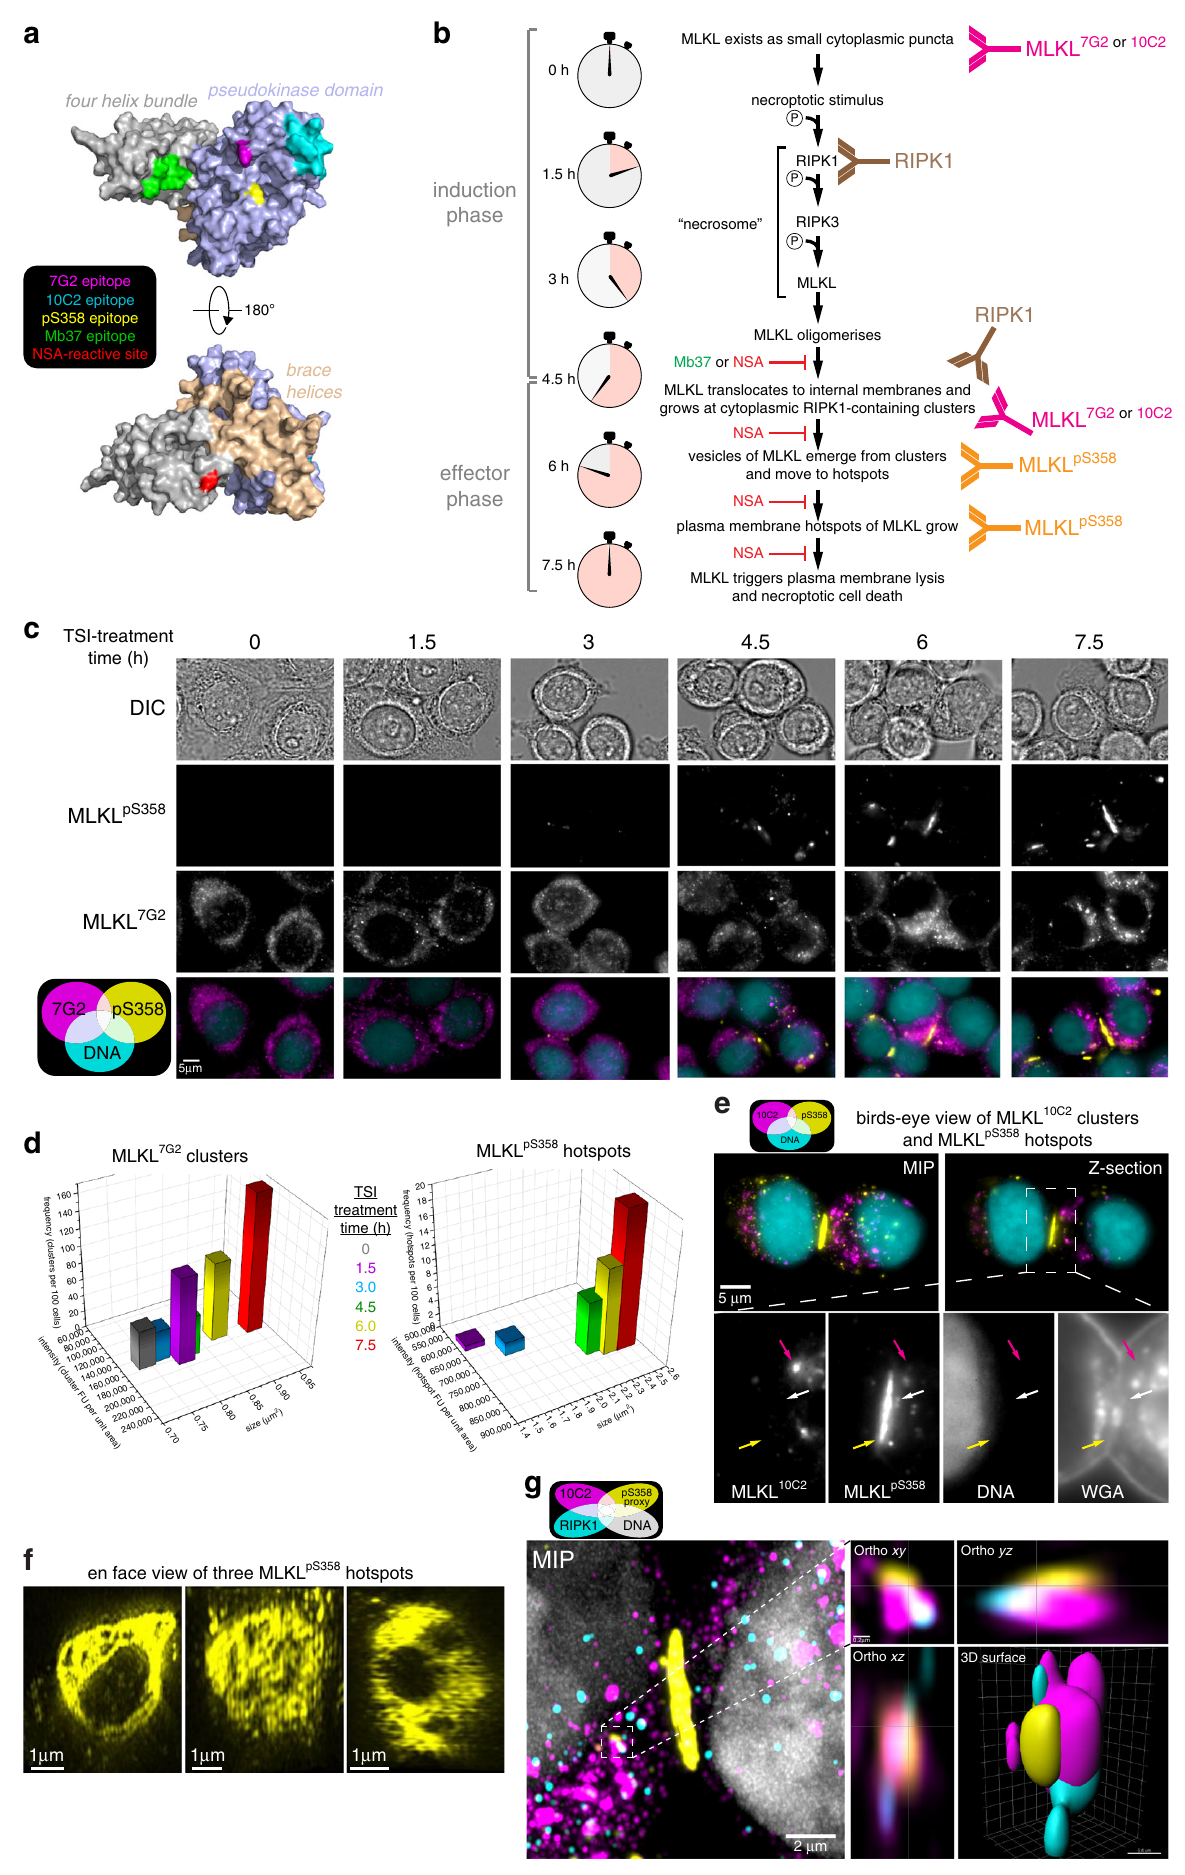
第一步:确认磷酸化与死亡之间的时间差,并建立单细胞追踪工具(图 1–2)。作者用 TSI(TNF+Smac 模拟物+caspase 抑制剂 IDN-6556)诱导 HT29 细胞坏死性凋亡,发现 pS358-MLKL 在 3 小时出现、6 小时达峰,而 LDH 释放滞后超过 3 小时。作者自制识别不同表位的 7G2、10C2 单克隆抗体,配合 pS358 磷酸化抗体做免疫荧光追踪内源 MLKL:静息时 MLKL 呈胞质小点,效应期聚成围绕坏死小体(RIPK1-RIPK3 组装的高分子量复合体)的大簇,随后磷酸化 MLKL 以小泡形式出现在质膜。以上结果表明,时间差发生在 MLKL 膜结合之后。
第二步:MLKL 在质膜形成热点,裂膜需要超过阈值(图 2–3)。作者发现磷酸化 MLKL 并不均匀分布在质膜上,而是每细胞形成 1–2 个热点,直径约 0.5–3 μm,优先位于细胞间连接处,呈不规则环状且内部结构不均一——这一形态不支持 MLKL 在膜上组装规则孔道的模型。用结合 MLKL 杀伤结构域的人工蛋白配体 Mb37 或化合物 NSA 阻断 MLKL 的膜转位,热点和死亡都被抑制。以上结果表明,坏死性凋亡依赖质膜 MLKL 在局部超过阈值,而不是全膜均匀分布。
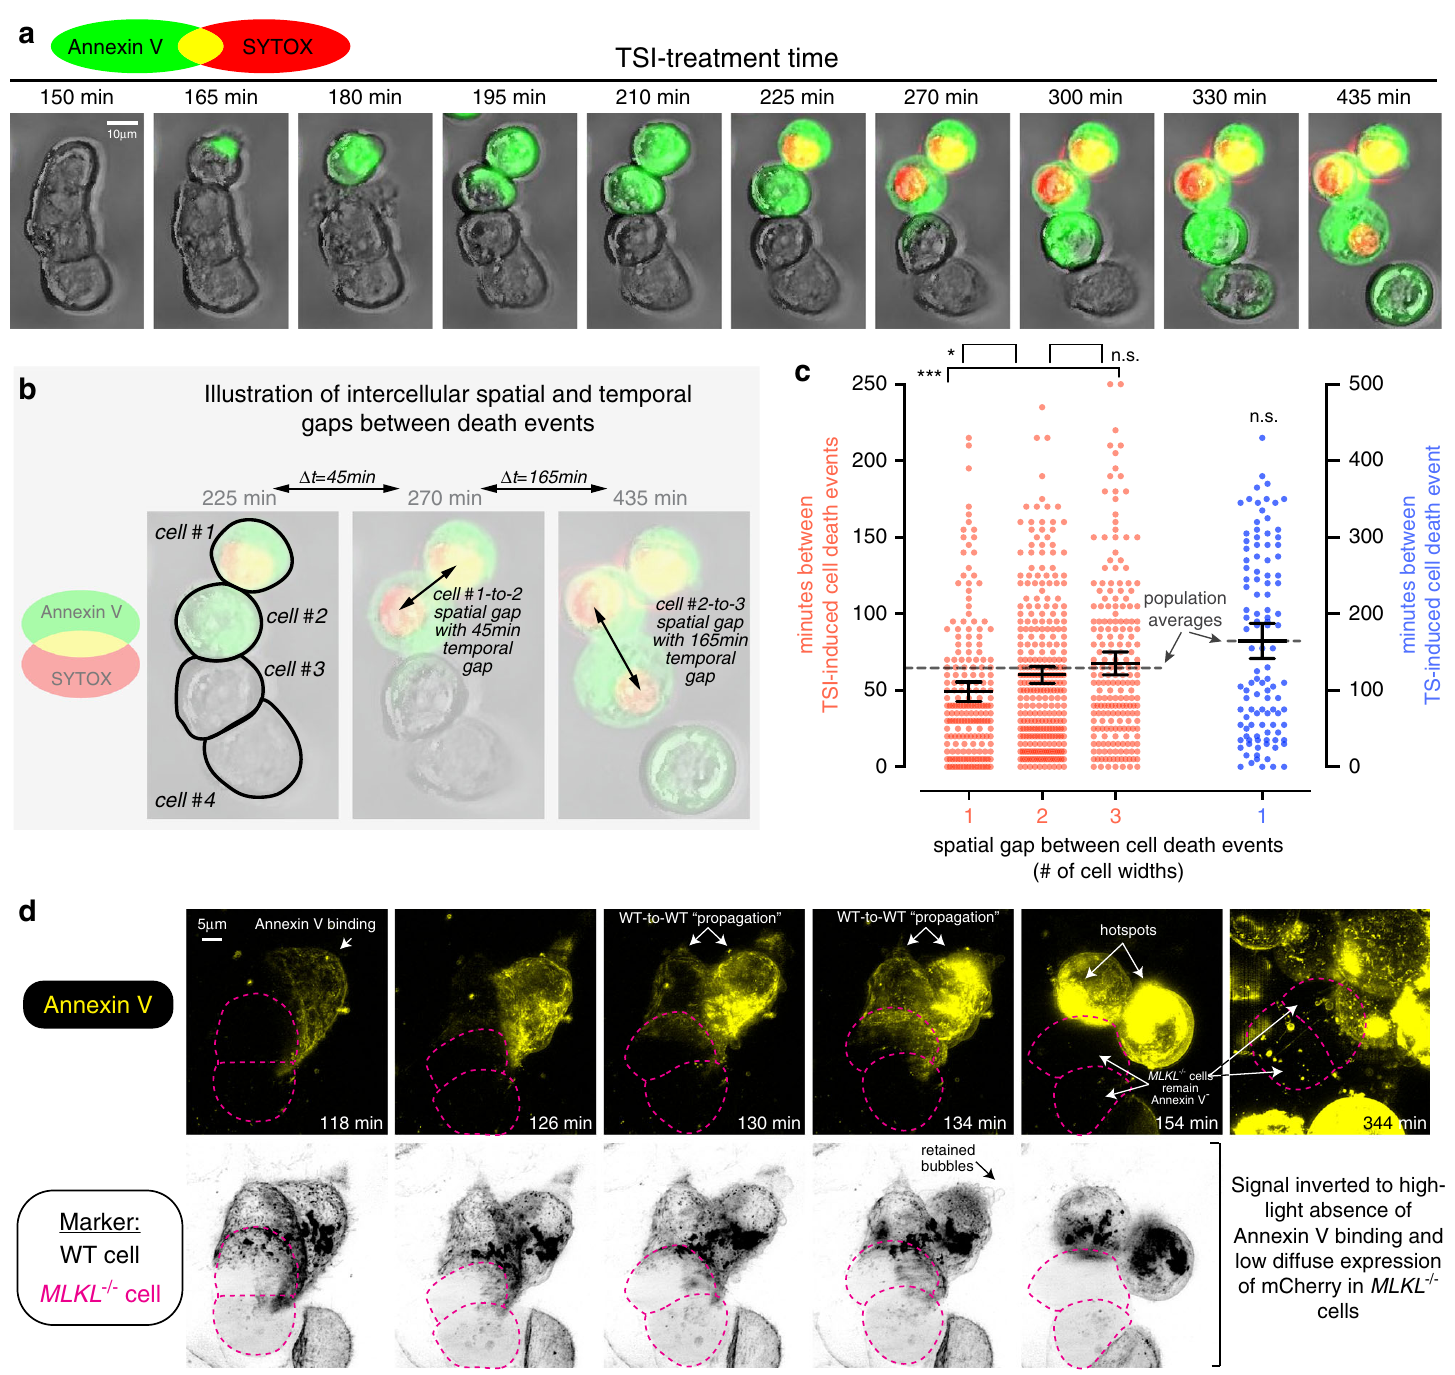
第三步:热点是膜损伤的起点,损伤可传给相邻细胞(图 4–5)。作者用晶格光片显微镜做活细胞实时成像,发现膜损伤(Annexin V 结合)恰好从热点处开始;大样本统计显示,与死亡细胞相邻的细胞发生坏死性凋亡比不相邻的快约 25%,而 TNF 诱导的凋亡没有这种邻里效应。以上结果表明,热点处的膜损伤可沿细胞间连接传播给邻居,坏死性凋亡在上皮细胞中具有细胞间的促进作用。
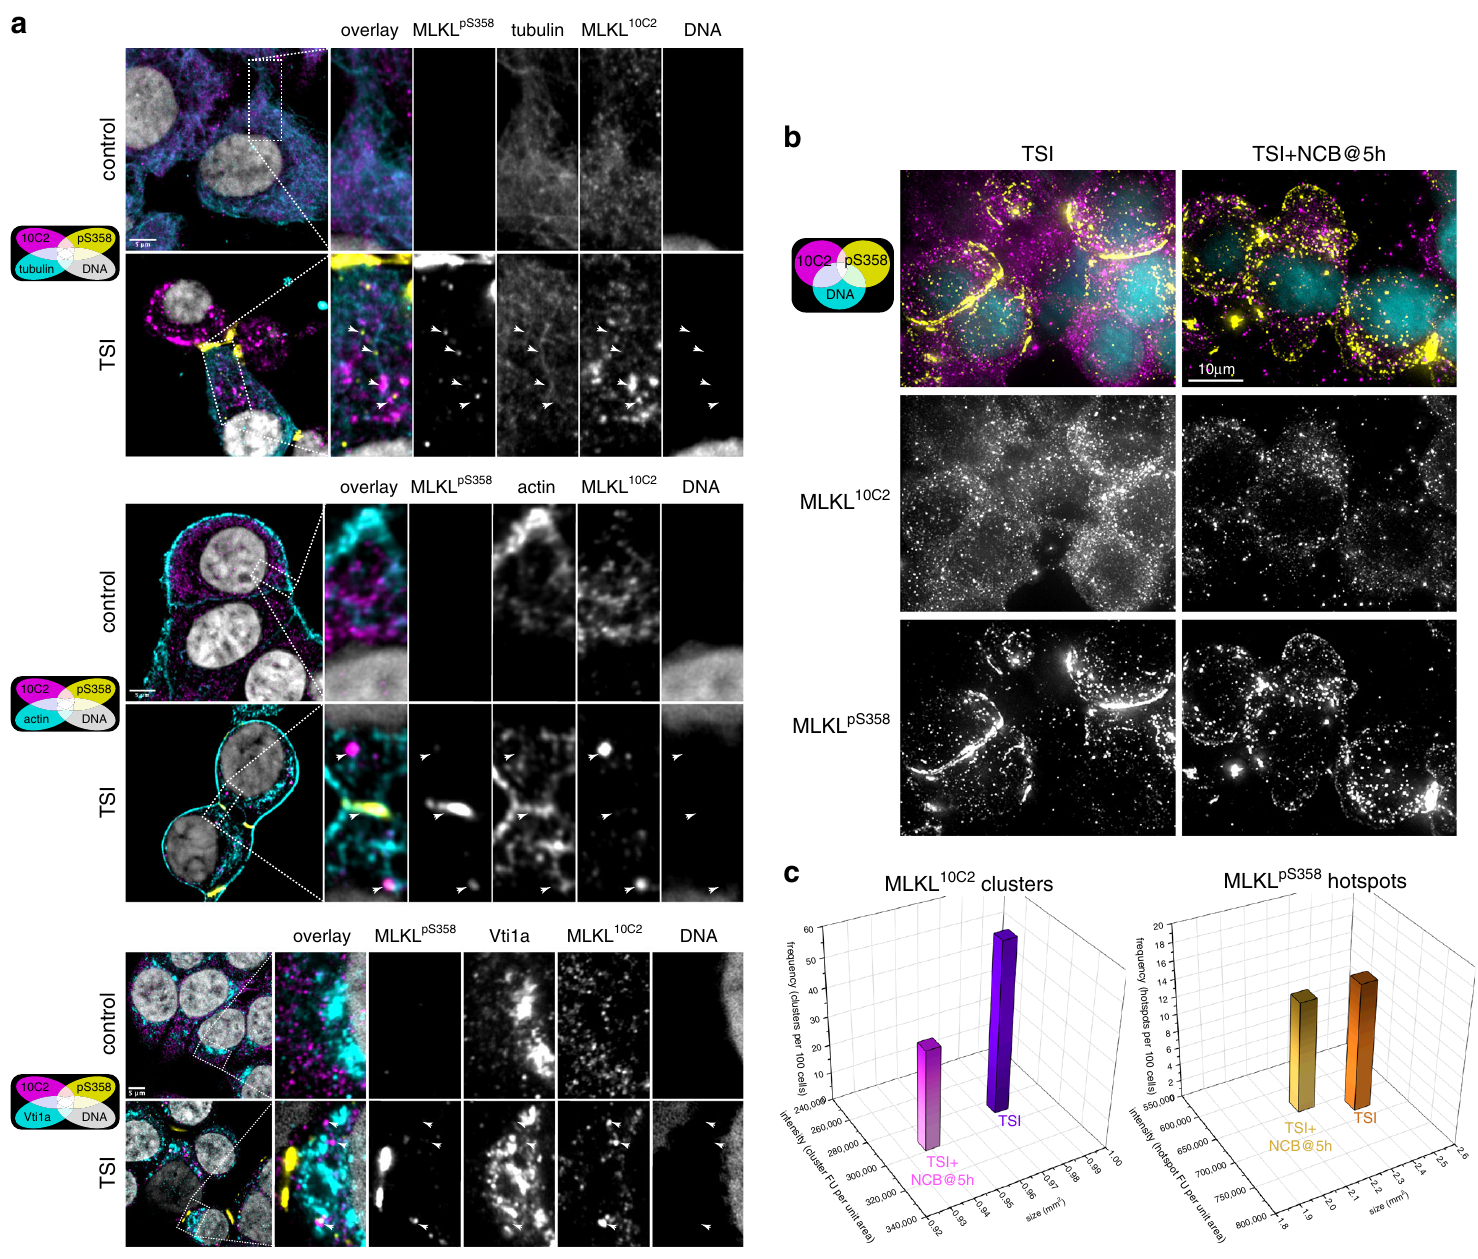
第四步:胞内转运决定死亡动力学(图 6–7)。作者用 Nocodazole、Cytochalasin B、Brefeldin A 分别破坏微管、肌动蛋白和高尔基网络,发现三者联用(NCB)能抑制膜裂解;关键是,在 TSI 处理 5 小时后——此时磷酸化 MLKL 已开始上膜——再加 NCB 或 NSA,仍能阻断 HT29、HCC2998、SW620 三种人上皮细胞系的死亡。以上结果表明,MLKL 向质膜的转运在效应期持续进行且持续必需,是坏死小体下游可药物干预的环节。
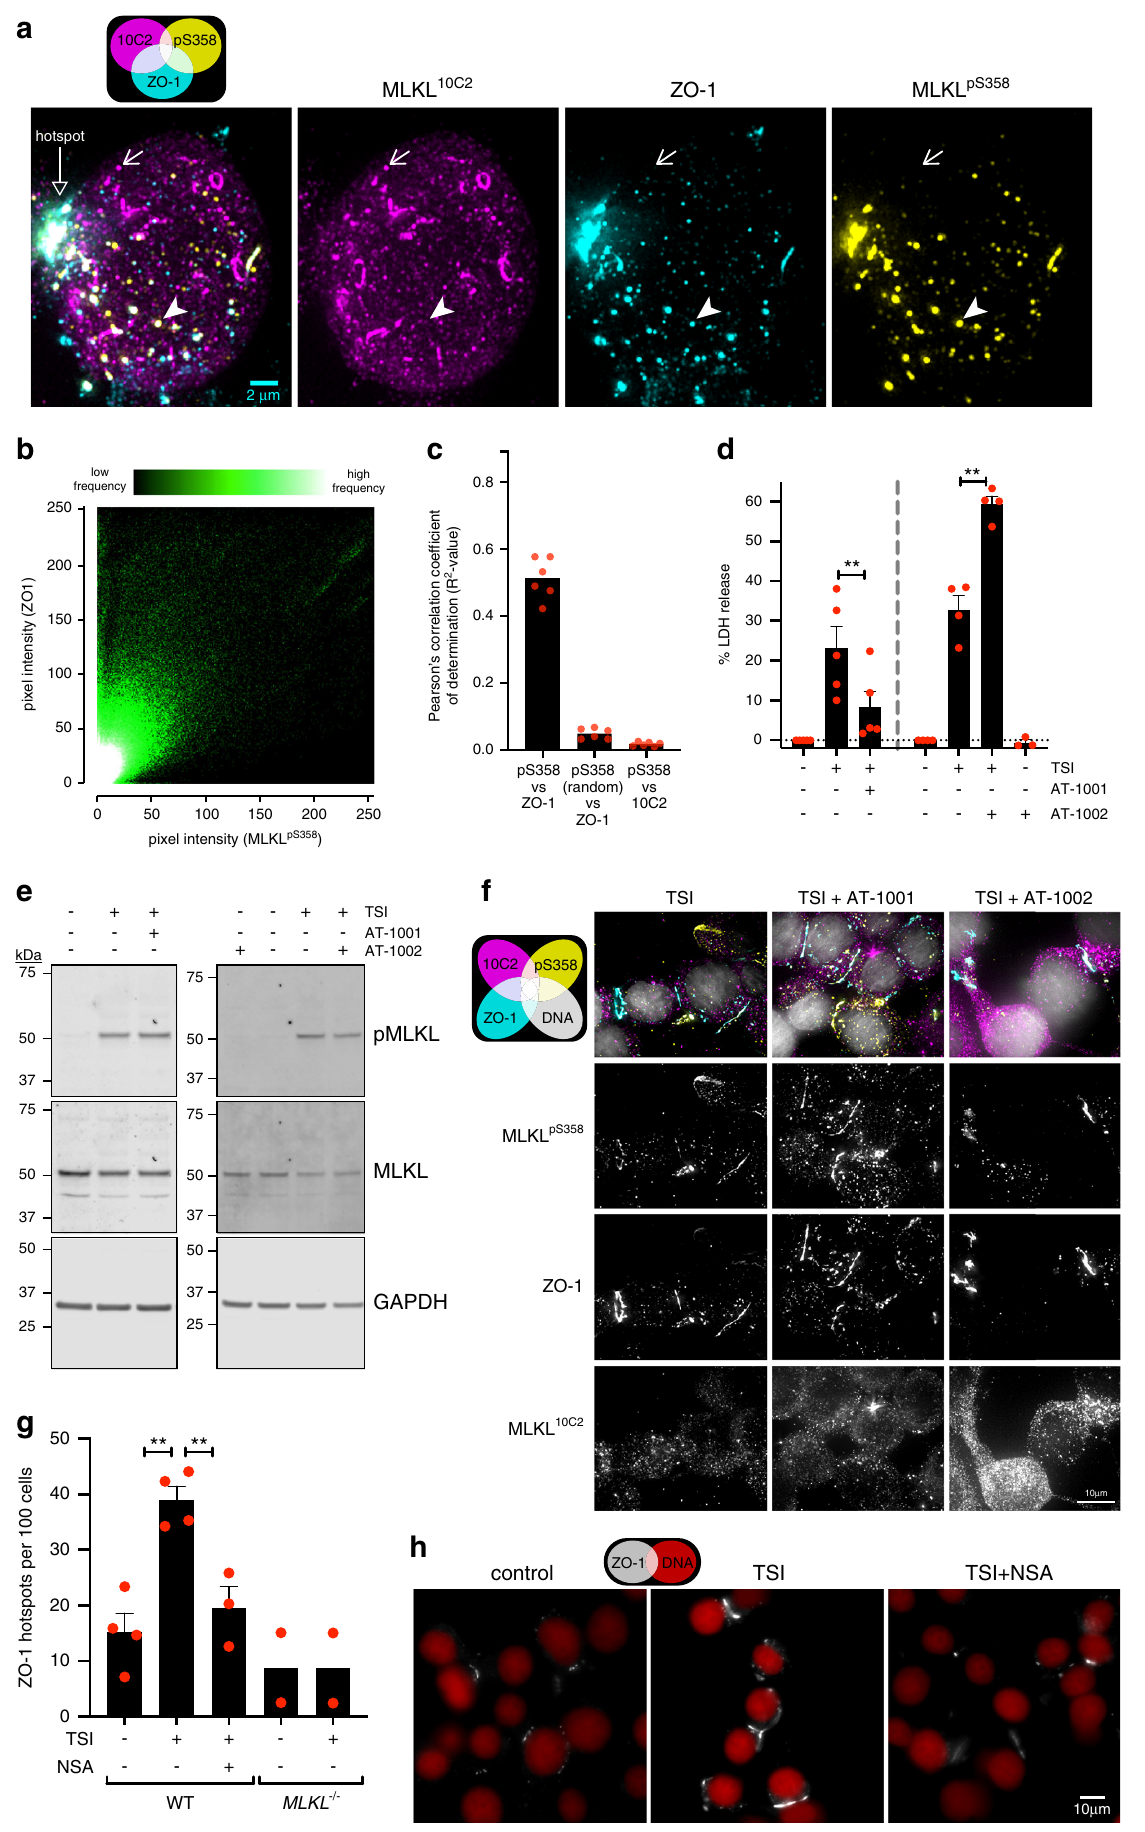
第五步:MLKL 与紧密连接蛋白共用转运通路(图 8)。作者将磷酸化 MLKL 与多种细胞标志共染,发现它与紧密连接蛋白 ZO-1、occludin、JAM-A 明显共定位(像素级定量相关),与桥粒、黏附连接、内体、线粒体、溶酶体等标志不共定位。稳定 ZO-1 连接组织的 AT-1001 抗坏死,破坏连接的 AT-1002 促坏死,两者都不影响 MLKL 磷酸化水平。以上结果表明,MLKL 与紧密连接蛋白经同一通路转运,细胞间连接的组织状态直接决定裂膜阈值。
三、对实验的启示
- 用"延迟加药"区分抑制剂作用的阶段:TSI 后 5 小时再加药仍能阻断死亡,说明作用在 MLKL 磷酸化之后——诱导期/效应期分开加药是定位药物作用步骤的简洁方法。
- MLKL 的免疫荧光要按形态分期:胞质小点→坏死小体旁大簇→质膜热点对应三个步骤;只做 pS358 的 Western blot 无法判断转运进行到哪一步。
- 上皮细胞坏死性凋亡有邻里效应:接种密度和细胞间连接状态会影响死亡动力学,不同实验间比较时应保持汇合度一致。
四、站内文献关联
- 延伸|活性 MLKL 内源激活 NLRP3(Conos 2017, PNAS):Conos 证明活性 MLKL 在细胞破裂前经钾外流激活 NLRP3;本文定义了磷酸化 MLKL 从胞质簇到质膜热点的转运过程与裂膜阈值——Conos 的"破裂前"时间窗正是本文刻画的转运-累积期。
- 延伸|caspase-8 自我切割调控凋亡/坏死性凋亡转换(Li 2022, Cell Death Differ):Li 证明 caspase-8 自我切割缺失会把 TNF 诱导的凋亡切换成坏死性凋亡;本文提供切换之后 MLKL 执行端的转运与裂膜动力学细节。
(以上跨论文比较为综合解释,非任一原文的直接结论。)
这篇论文还没有回答什么
局限:① 结论均来自上皮细胞系,其他细胞类型中热点与共转运现象是否普遍未验证;② 运载 MLKL 与紧密连接蛋白的囊泡类型和适配分子未鉴定。
MLKL trafficking and accumulation at the plasma membrane control the kinetics and threshold for necroptosis
Andre L. Samson; Ying Zhang; Niall D. Geoghegan; Xavier J. Gavin; Katherine A. Davies; Michael J. Mlodzianoski; Lachlan W. Whitehead; Daniel Frank; Sarah E. Garnish; Cheree Fitzgibbon; Anne Hempel; Samuel N. Young; Annette V. Jacobsen; Wayne Cawthorne; Emma J. Petrie; Maree C. Faux; Kristy Shield-Artin; Najoua Lalaoui; Joanne M. Hildebrand; John Silke; Kelly L. Rogers; Guillaume Lessene; Edwin D. Hawkins; James M. Murphy Nature Communications. 2020;11:3151.
文中配图来自资料库中已核实的原论文,保留原图标识、坐标与对照;图号和来源见资料库登记。
参考文献
- Samson AL, Zhang Y, Geoghegan ND, et al. MLKL trafficking and accumulation at the plasma membrane control the kinetics and threshold for necroptosis. Nat Commun. 2020;11:3151. doi:10.1038/s41467-020-16887-1
- Conos SA, Chen KW, De Nardo D, et al. Active MLKL triggers the NLRP3 inflammasome in a cell-intrinsic manner. Proc Natl Acad Sci USA. 2017;114(6):E961-E969. doi:10.1073/pnas.1613305114
- Murphy JM, Czabotar PE, Hildebrand JM, et al. The pseudokinase MLKL mediates necroptosis via a molecular switch mechanism. Immunity. 2013;39(3):443-453. doi:10.1016/j.immuni.2013.06.018
论文讨论
无需注册,昵称可留空