- 01
主要发现:caspase-8 自我切割位点缺失(ΔE385)的小鼠可活,但 TNF 诱导的凋亡被切换为坏死性凋亡;
- 02
关键机制:自我切割缺失使 RIPK1 切割减少、complex II 组装增强,RIPK1-RIPK3-MLKL 通路更易激活;
- 03
研究意义:自我切割与 RIPK3/MLKL 协同维持淋巴细胞稳态,该稳态依赖 RIPK1 的支架功能而非激酶活性。
本文目录
一、这篇文章回答了什么
caspase-8 是死亡受体凋亡的启动者,也是 RIPK3-MLKL 坏死性凋亡(一种由 RIPK3 磷酸化 MLKL 执行的程序性坏死)的抑制者;它的激活依赖在 D387 位点的自我切割,但这种切割在整体动物中的生理功能不清楚。本文的问题是:只破坏 caspase-8 的自我切割、保留其他功能,对小鼠的死亡调控和免疫稳态有什么影响?结论是:自我切割是凋亡充分进行所必需的;缺失它会把 TNF 诱导的凋亡切换成坏死性凋亡;它还与 RIPK3/MLKL 协同维持淋巴细胞稳态,该稳态依赖 RIPK1 的支架功能而非激酶活性。
二、论证逻辑梳理
第一步:构建自我切割位点缺失小鼠,小鼠可活但脾脏 CD8+ T 细胞轻度减少(图 1)。caspase-8 激活时需在大、小催化亚基之间的 D387 位点自我切割,作者删除该位点识别序列中的 E385,构建 Casp8ΔE385/ΔE385 敲入小鼠。小鼠出生和发育正常,各组织中 caspase-8 表达量正常,仅脾脏 CD8+ T 细胞轻度减少并伴脾肿大。以上结果表明,caspase-8 自我切割对发育成活不是必需的,但对淋巴细胞稳态有轻度影响。
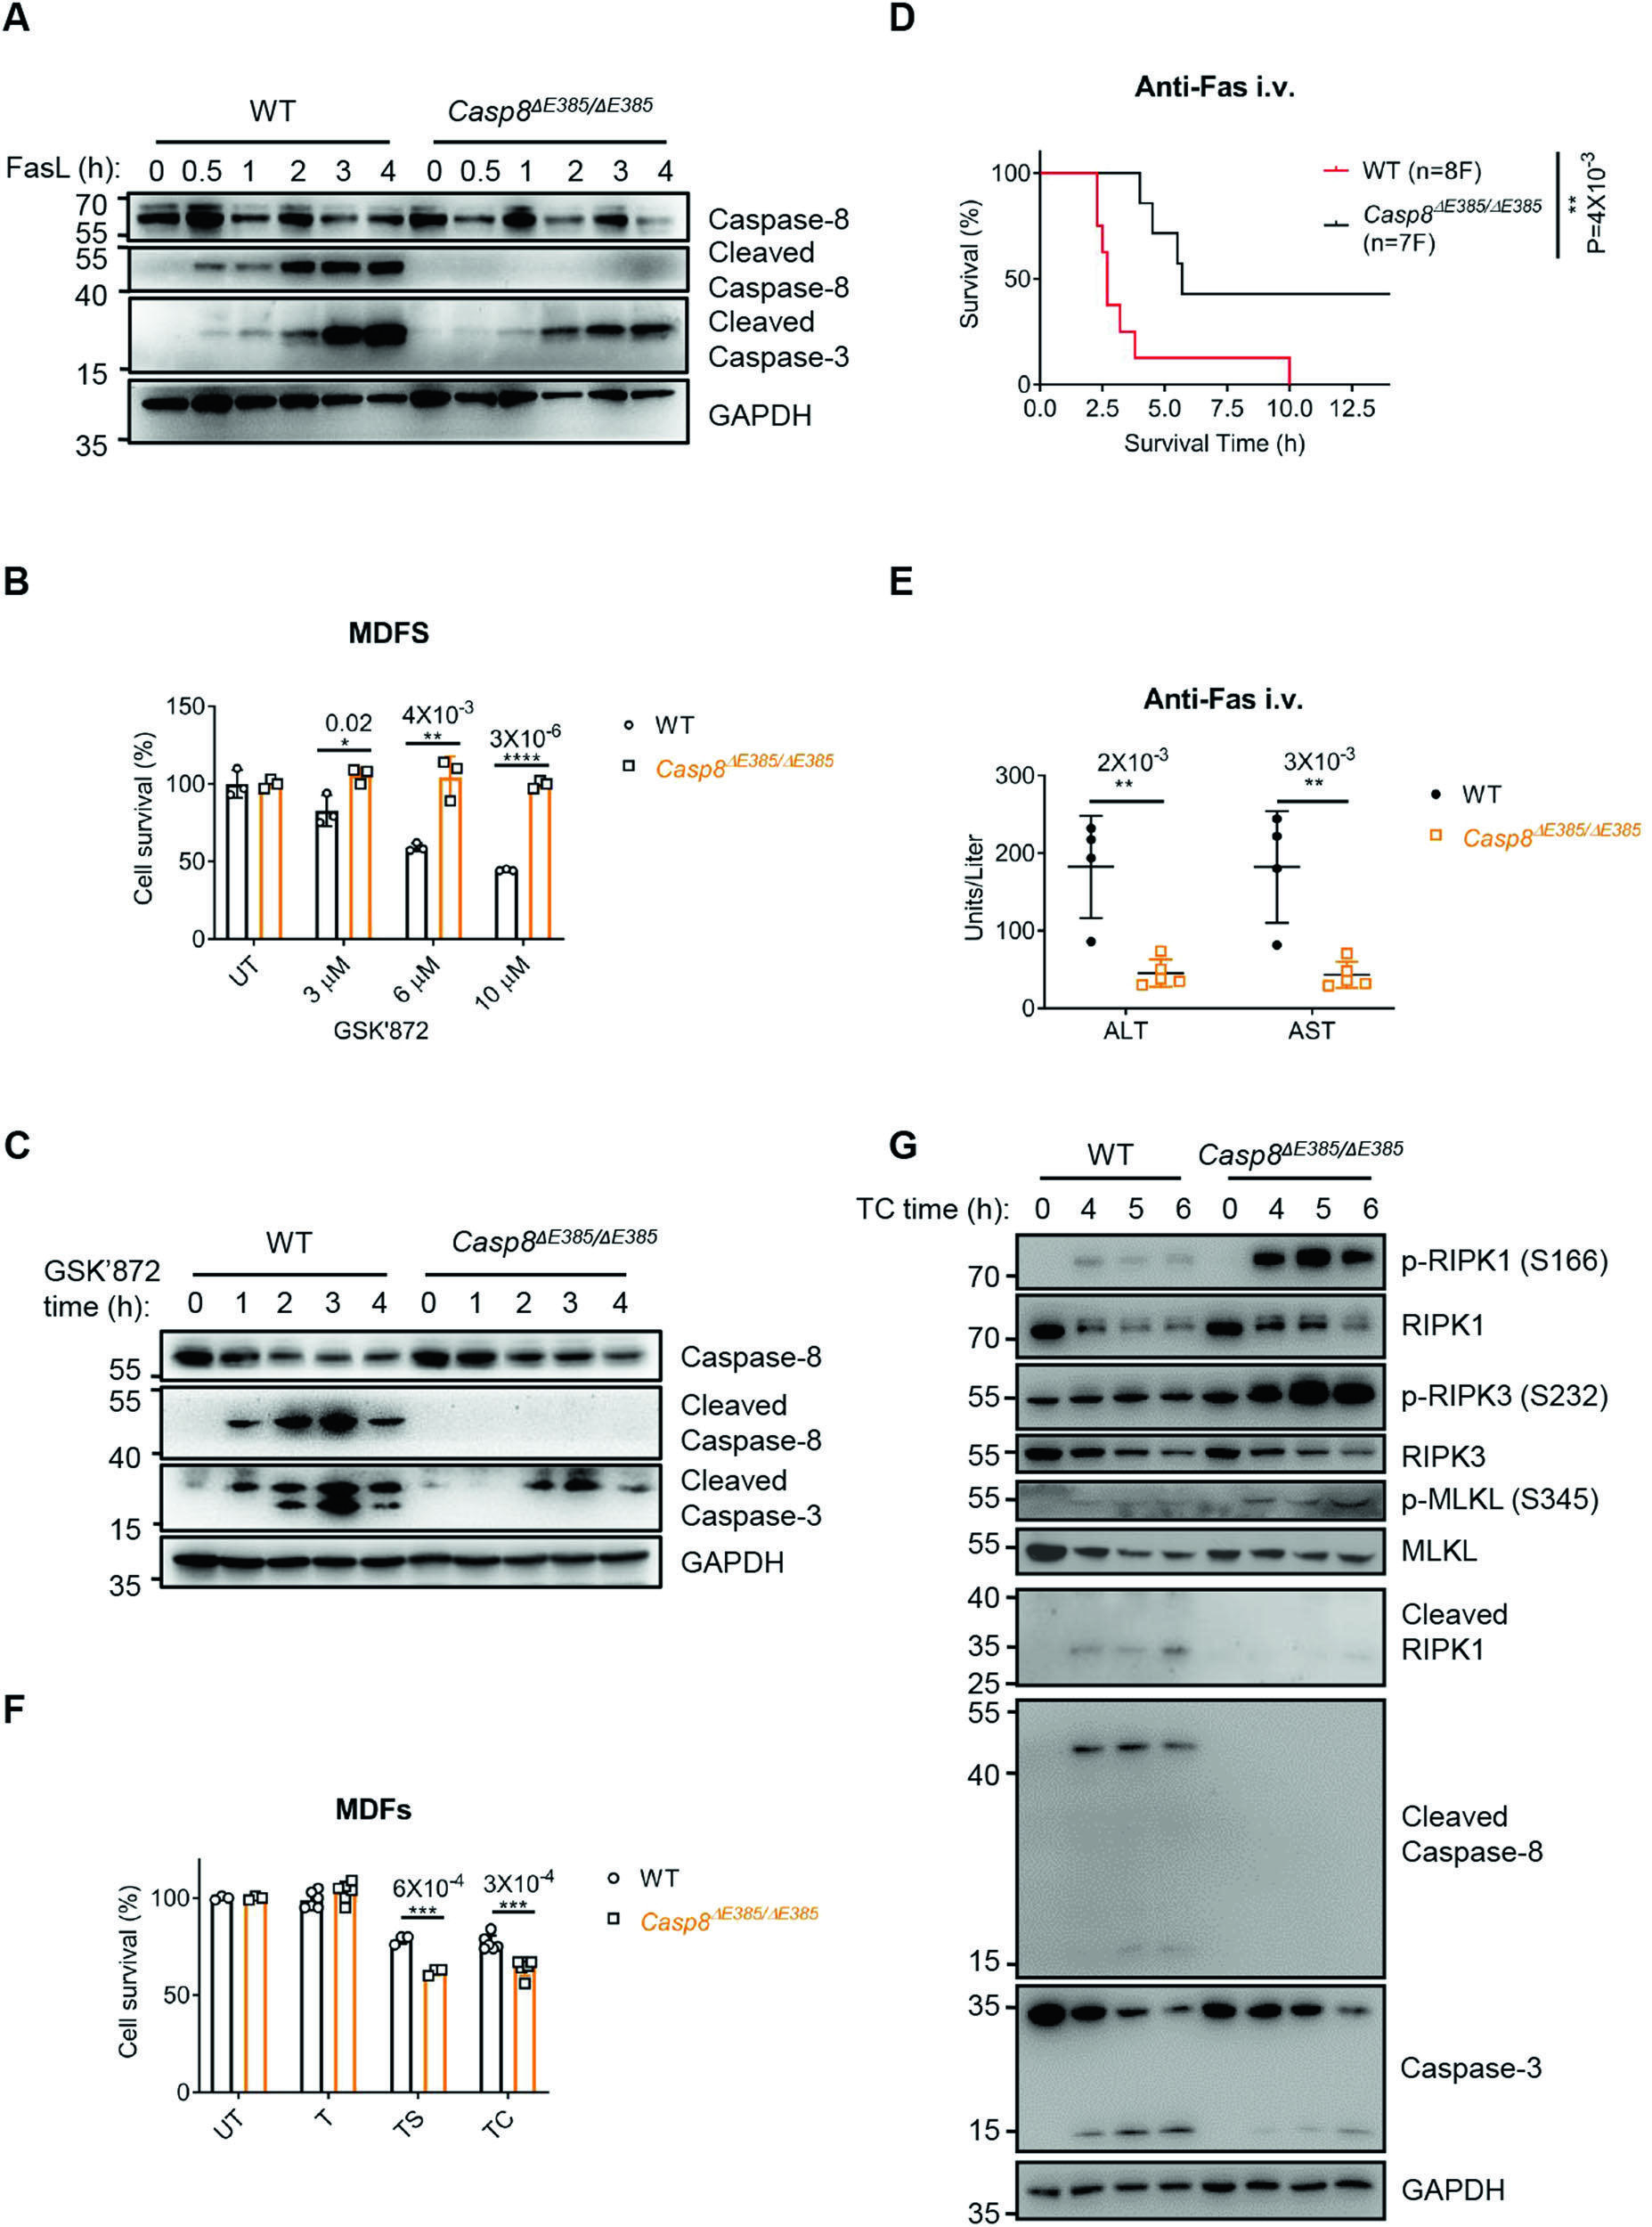
第二步:自我切割缺失损害凋亡(图 2)。作者用抗 Fas 抗体 Jo2 处理小鼠胸腺细胞并静脉注射小鼠,发现 ΔE385 细胞的凋亡减弱,小鼠死亡率下降、肝损伤指标 ALT/AST 减轻;用 RIPK3 抑制剂 GSK'872 诱导小鼠皮肤成纤维细胞(MDF)凋亡,ΔE385 细胞同样明显耐受、caspase-3 切割减少。以上结果表明,caspase-8 的自我切割是外源性凋亡充分进行所必需的。
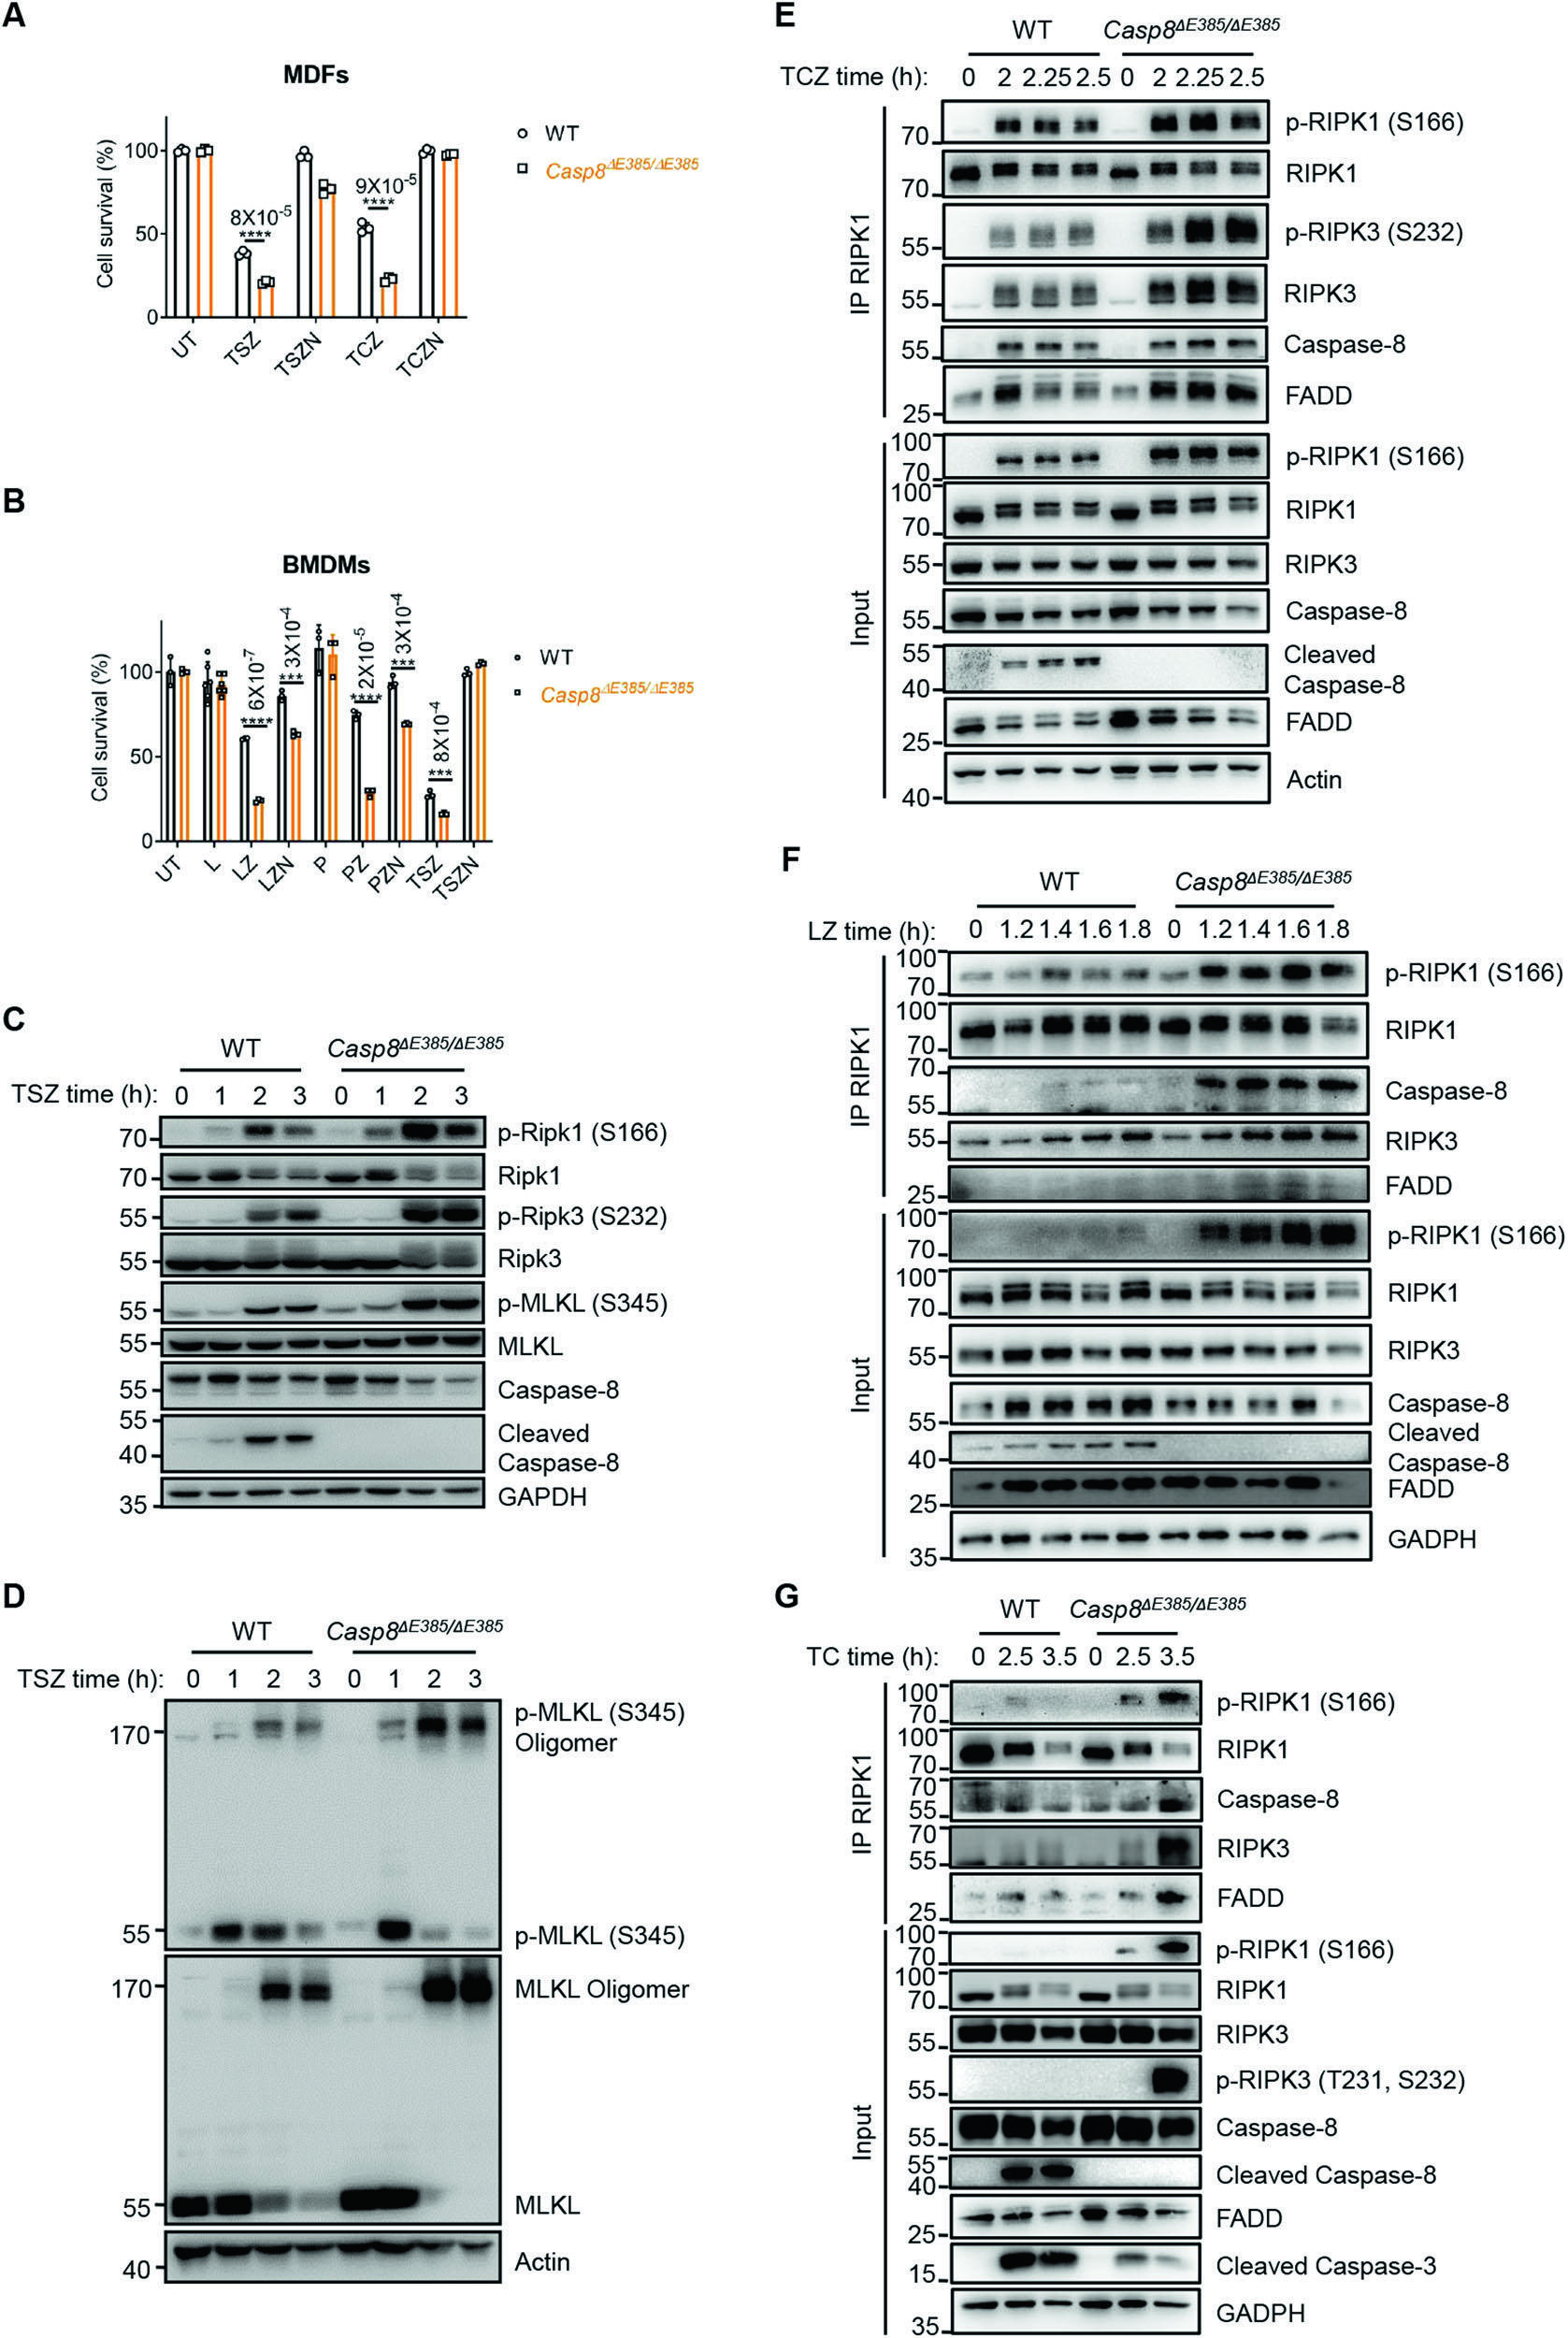
第三步:凋亡被切换成坏死性凋亡(图 2–4)。作者用 TNF-α 加 Smac 模拟物(降解 IAP 蛋白的小分子)处理 MDF,发现野生型细胞走凋亡,而 ΔE385 细胞的死亡能被 Nec-1(RIPK1 激酶抑制剂)挽救,并伴 RIPK1 切割减少、complex II(含 RIPK1、FADD、caspase-8 的胞质死亡复合体)组装增强。在体内 TNF-α 休克模型中,ΔE385 小鼠死亡加重伴严重低体温,而在 Ripk3 敲除或 RIPK1 激酶失活(K45A)背景下显著减轻。以上结果表明,自我切割缺失的 caspase-8 切割 RIPK1 的能力下降,complex II 更易组装,TNF 诱导的凋亡由此被切换为 RIPK3-MLKL 依赖的坏死性凋亡。
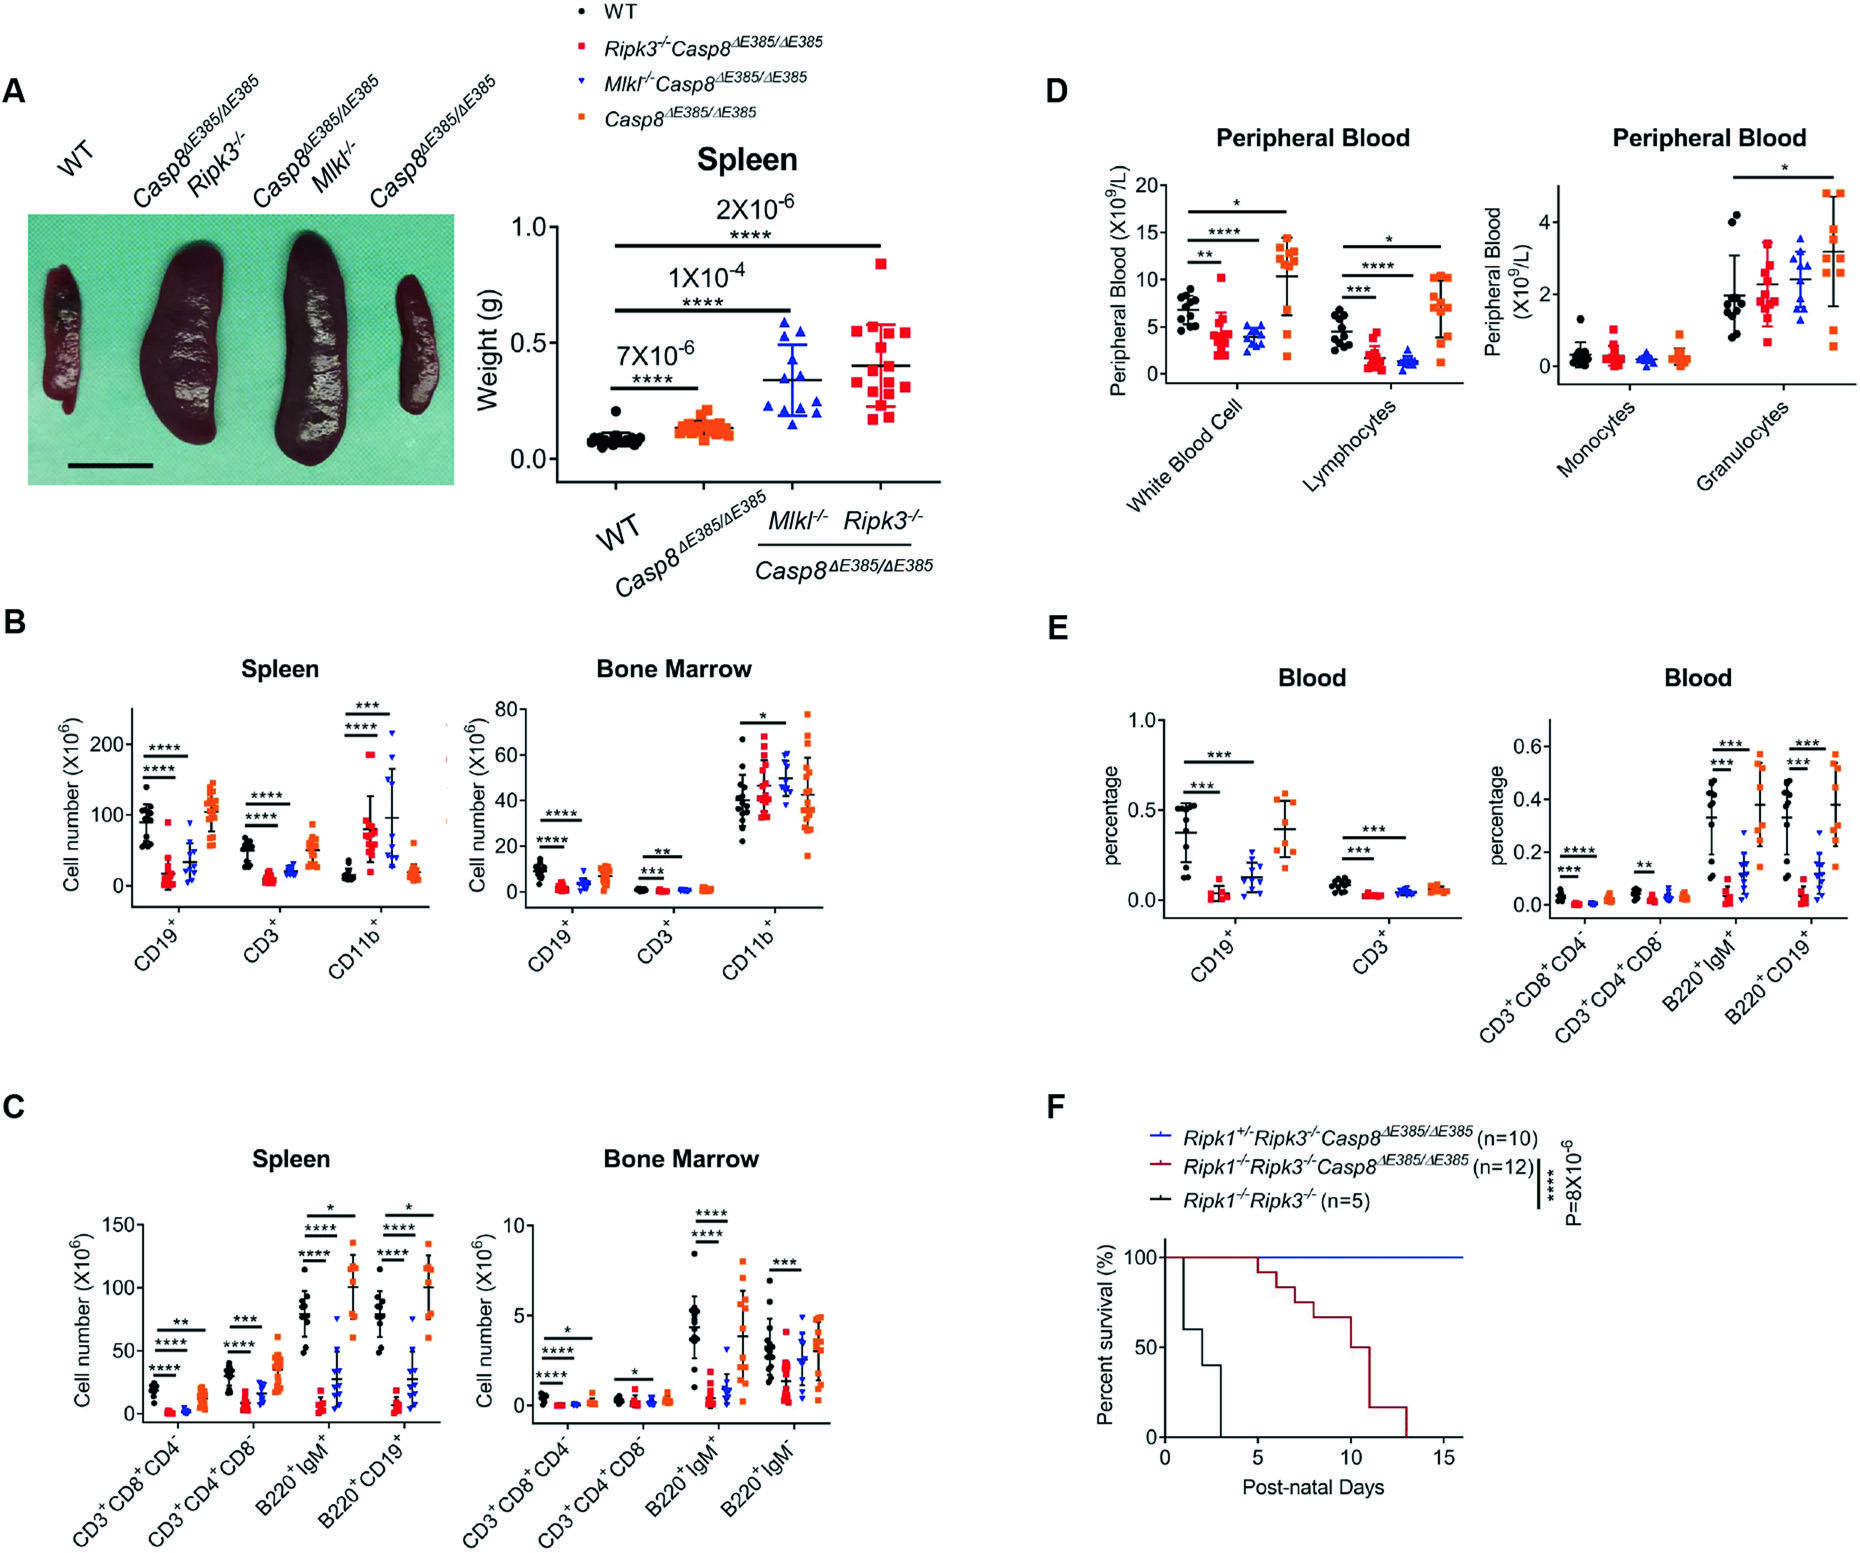
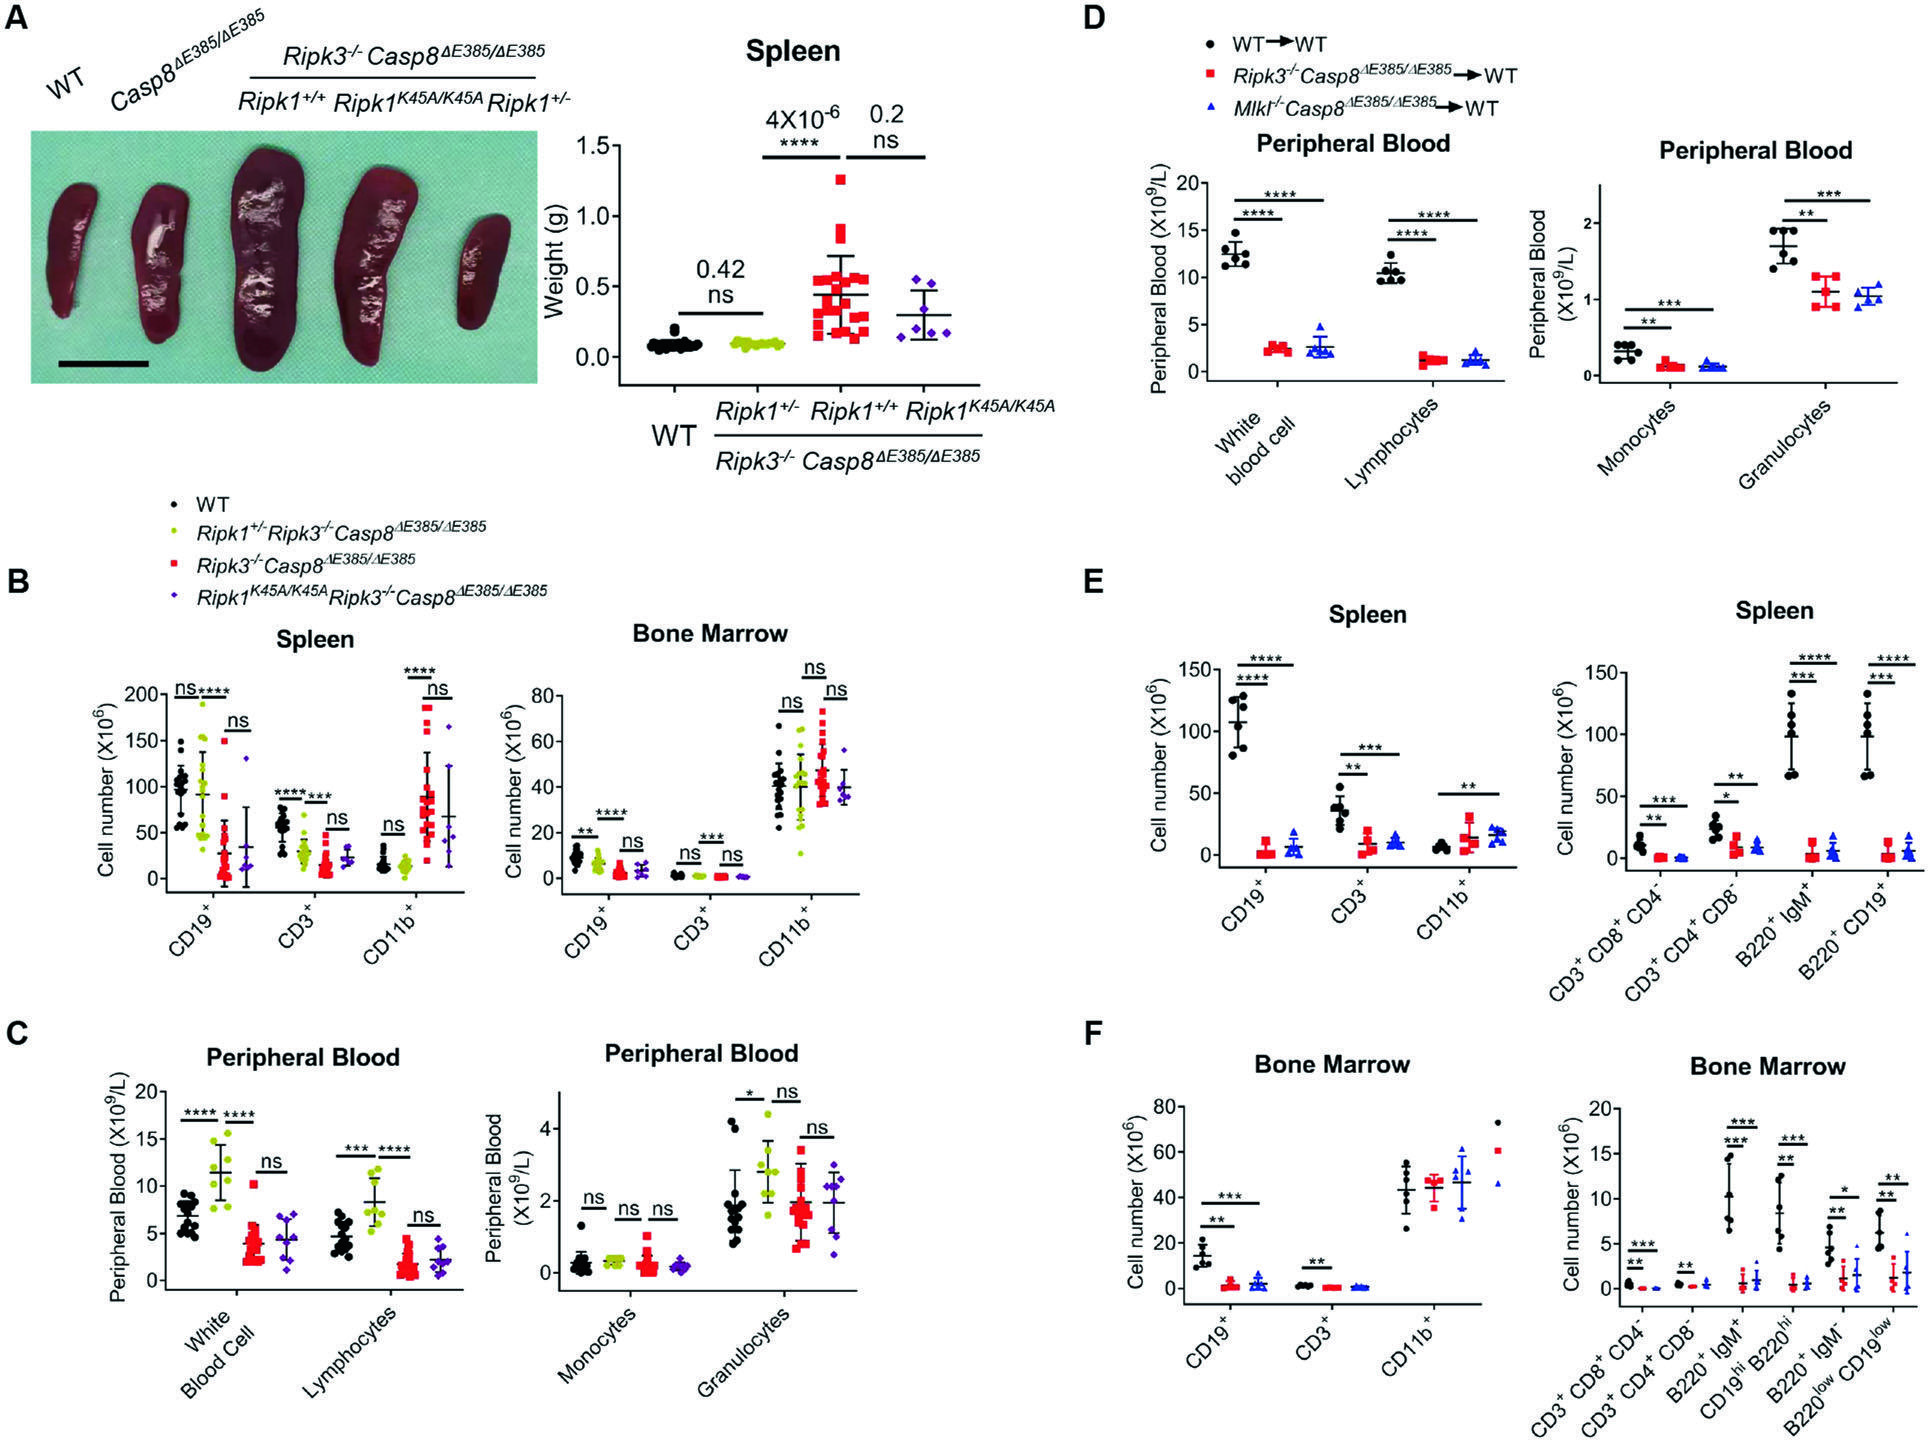
第四步:自我切割与 RIPK3/MLKL 协同维持淋巴细胞稳态(图 5)。完全敲除 caspase-8 的 Casp8−/−Ripk3−/− 小鼠患类似人类自身免疫性淋巴增殖综合征(ALPS)的淋巴增殖病;作者发现 Casp8ΔE385/ΔE385Ripk3−/− 和 Casp8ΔE385/ΔE385Mlkl−/− 小鼠不出现淋巴增殖,反而脾脏和骨髓中 B、T 细胞数量大幅下降,髓系细胞占比升高。此外,Ripk1−/−Ripk3−/−Casp8ΔE385/ΔE385 三基因小鼠出生正常,但约 2 周龄时出现皮肤病变并全部死亡,寿命长于围产期死亡的 Ripk1−/− 小鼠。以上结果表明,自我切割缺失与完全敲除的免疫表型相反——不是淋巴细胞堆积而是淋巴细胞减少。
第五步:淋巴细胞减少由 RIPK1 支架功能的剂量决定(图 6)。作者将 RIPK1 表达减半(Ripk1+/−),发现 ΔE385;Ripk3−/− 小鼠的淋巴细胞减少和髓系偏移基本逆转;而 RIPK1 激酶失活(K45A)不能逆转。骨髓移植实验证明该表型由造血细胞内在决定、可随移植转移。以上结果表明,维持淋巴细胞稳态需要的是 RIPK1 的支架功能而非激酶活性,且对剂量敏感。
三、对实验的启示
- "不能自我切割"不等于"caspase-8 无功能":完全敲除胚胎致死、切割位点突变可活到成年——做 caspase-8 实验时,敲除、酶活死突变(C362A/S)、切割位点突变(D387A/ΔE385)三种基因型表型差异巨大,先明确问题再选基因型。
- 死亡量增加不等于凋亡增强:ΔE385 细胞在 TNF+Smac 处理后死亡反而更多,只测死亡率会误判;要结合 Nec-1 挽救实验和 pRIPK1/pRIPK3/pMLKL 印迹才能确认死亡方式已经切换。
- 体内 TNF 休克模型需配合体温监测:存活率加严重低体温提示坏死性凋亡成分,可用 Ripk3 敲除或 RIPK1 激酶失活背景反向验证。
四、站内文献关联
- 延伸|TNF-α+IFN-γ 协同 PANoptosis(Karki 2021, Cell):Karki 中 caspase-8/FADD 驱动 PANoptosis;本文证明 caspase-8 的自我切割决定 TNF 诱导的死亡走凋亡还是坏死性凋亡——caspase-8 的加工状态决定死亡路线。
- 延伸|MLKL 膜转运控制坏死性凋亡动力学(Samson 2020, Nat Commun):本文证明自我切割缺失使死亡转向坏死性凋亡;Samson 刻画该通路下游 MLKL 从磷酸化到裂膜的转运与阈值——分别是"转向哪条路"和"路怎么走"。
- 对照|效应 caspase 反馈放大凋亡信号(McComb 2019, Sci Adv):同为凋亡效率下降,机制位置不同——本文是启动端 caspase-8 自我切割缺失使凋亡变弱,McComb 是效应端 caspase-3/-7 缺失使上游信号衰减——凋亡级联两端都有增效机制。
(以上跨论文比较为综合解释,非任一原文的直接结论。)
这篇论文还没有回答什么
局限:① ΔE385 残余酶活对不同底物的影响谱未系统测定;② ΔE385;Ripk3−/− 小鼠淋巴细胞减少的具体死亡执行者未完全界定。
Caspase-8 auto-cleavage regulates programmed cell death and collaborates with RIPK3/MLKL to prevent lymphopenia
Xiaoming Li; Fang Li; Xixi Zhang; Haiwei Zhang; Qun Zhao; Ming Li; Xiaoxia Wu; Lingxia Wang; Jianling Liu; Xuanhui Wu; Yangjing Ou; Mingyan Xing; Yue Zhang; Jiangshan Deng; Xiuzhe Wang; Yan Luo; Jinbao Li; Yuwu Zhao; Haibing Zhang Cell Death & Differentiation. 2022;29:1500–1512.
文中配图来自资料库中已核实的原论文,保留原图标识、坐标与对照;图号和来源见资料库登记。
参考文献
- Li X, Li F, Zhang X, et al. Caspase-8 auto-cleavage regulates programmed cell death and collaborates with RIPK3/MLKL to prevent lymphopenia. Cell Death Differ. 2022;29(8):1500-1512. doi:10.1038/s41418-022-00938-9
- Newton K, Wickliffe KE, Dugger DL, et al. Cleavage of RIPK1 by caspase-8 is crucial for limiting apoptosis and necroptosis. Nature. 2019;574(7778):428-431. doi:10.1038/s41586-019-1270-x
- Kaiser WJ, Upton JW, Long AB, et al. RIP3 mediates the embryonic lethality of caspase-8-deficient mice. Nature. 2011;471(7338):368-372. doi:10.1038/nature09857
- Alvarez-Diaz S, Dillon CP, Lalaoui N, et al. The pseudokinase MLKL and the kinase RIPK3 have distinct roles in autoimmune disease caused by loss of death-receptor-induced apoptosis. Immunity. 2016;45(3):513-526. doi:10.1016/j.immuni.2016.07.016
论文讨论
无需注册,昵称可留空