- 01
主要发现:坏死性凋亡中 MLKL 在细胞裂解前激活 NLRP3–caspase-1,驱动 IL-1β 加工与分泌;该过程是细胞内在的;
- 02
关键机制:需要 MLKL 的 4HB 杀伤结构域、寡聚化和膜结合,经胞内钾浓度下降激活 NLRP3;GSDMD 不是必需的释放通道;
- 03
研究意义:坏死性凋亡的炎症潜能主要来自 NLRP3–IL-1β 而非 DAMP 被动释放,提示 NLRP3 抑制剂可用于 MLKL 驱动的疾病。
本文目录
一、这篇文章回答了什么
坏死性凋亡为什么发炎?主流观点是细胞破裂释放 DAMP、激活周围细胞。本文的问题是:MLKL 激活 NLRP3 是细胞内在事件还是破裂后的继发事件?它对炎症的贡献有多大? 结论是:MLKL 经其膜杀伤活性造成胞内钾下降,在细胞破裂前就激活 NLRP3–caspase-1,完成 IL-1β 加工和分泌;把死亡细胞的上清转移给未受刺激细胞的实验证明,坏死性凋亡的炎症潜能主要由这条主动通路承担,而非破裂漏出的 DAMP。
二、论证逻辑梳理
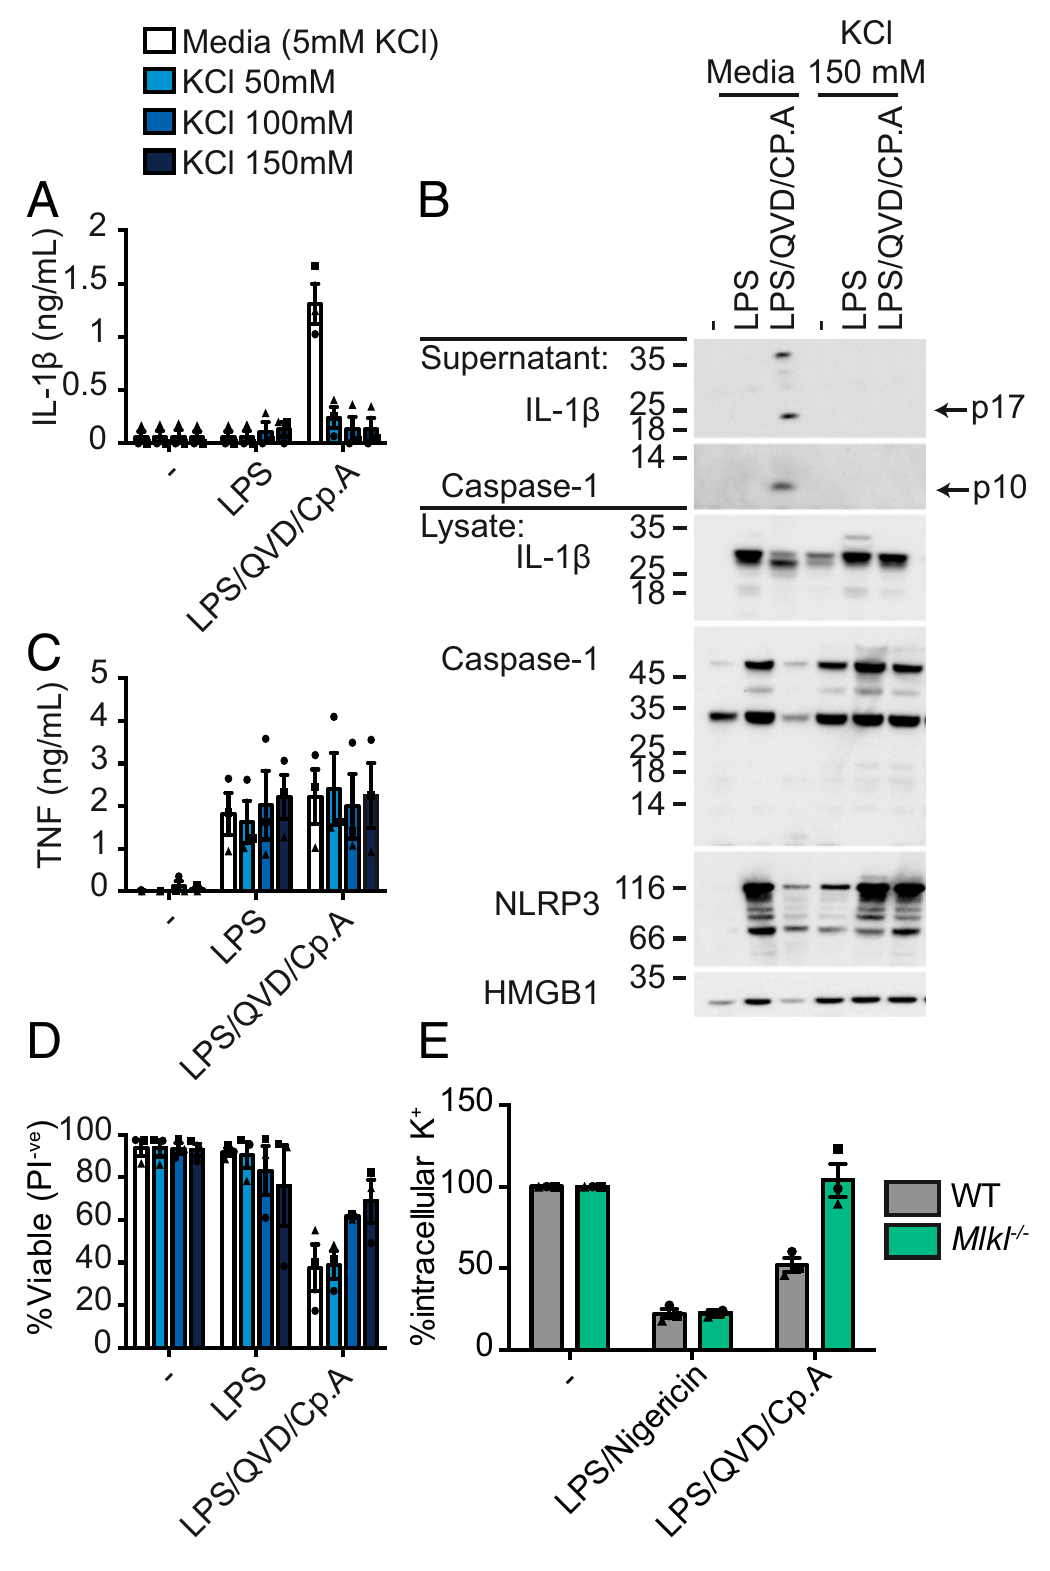
第一步:MLKL 经钾外流激活 NLRP3(图 1)。作者用 LPS+QVD(泛 caspase 抑制剂)+Cp.A(Smac 模拟物)诱导小鼠骨髓来源巨噬细胞(BMDM)坏死性凋亡,质谱测得胞内钾浓度下降,而 Mlkl 敲除细胞不下降;胞外补加 50–150 mM 氯化钾剂量依赖地抑制 IL-1β 分泌,但不影响 TNF 分泌。遗传上,Nlrp3 或 caspase-1 敲除阻断 IL-1β 分泌,却不阻断坏死性死亡。以上结果表明,MLKL 激活 NLRP3 位于死亡执行层面,经钾外流实现;NLRP3 管炎症不管死亡。
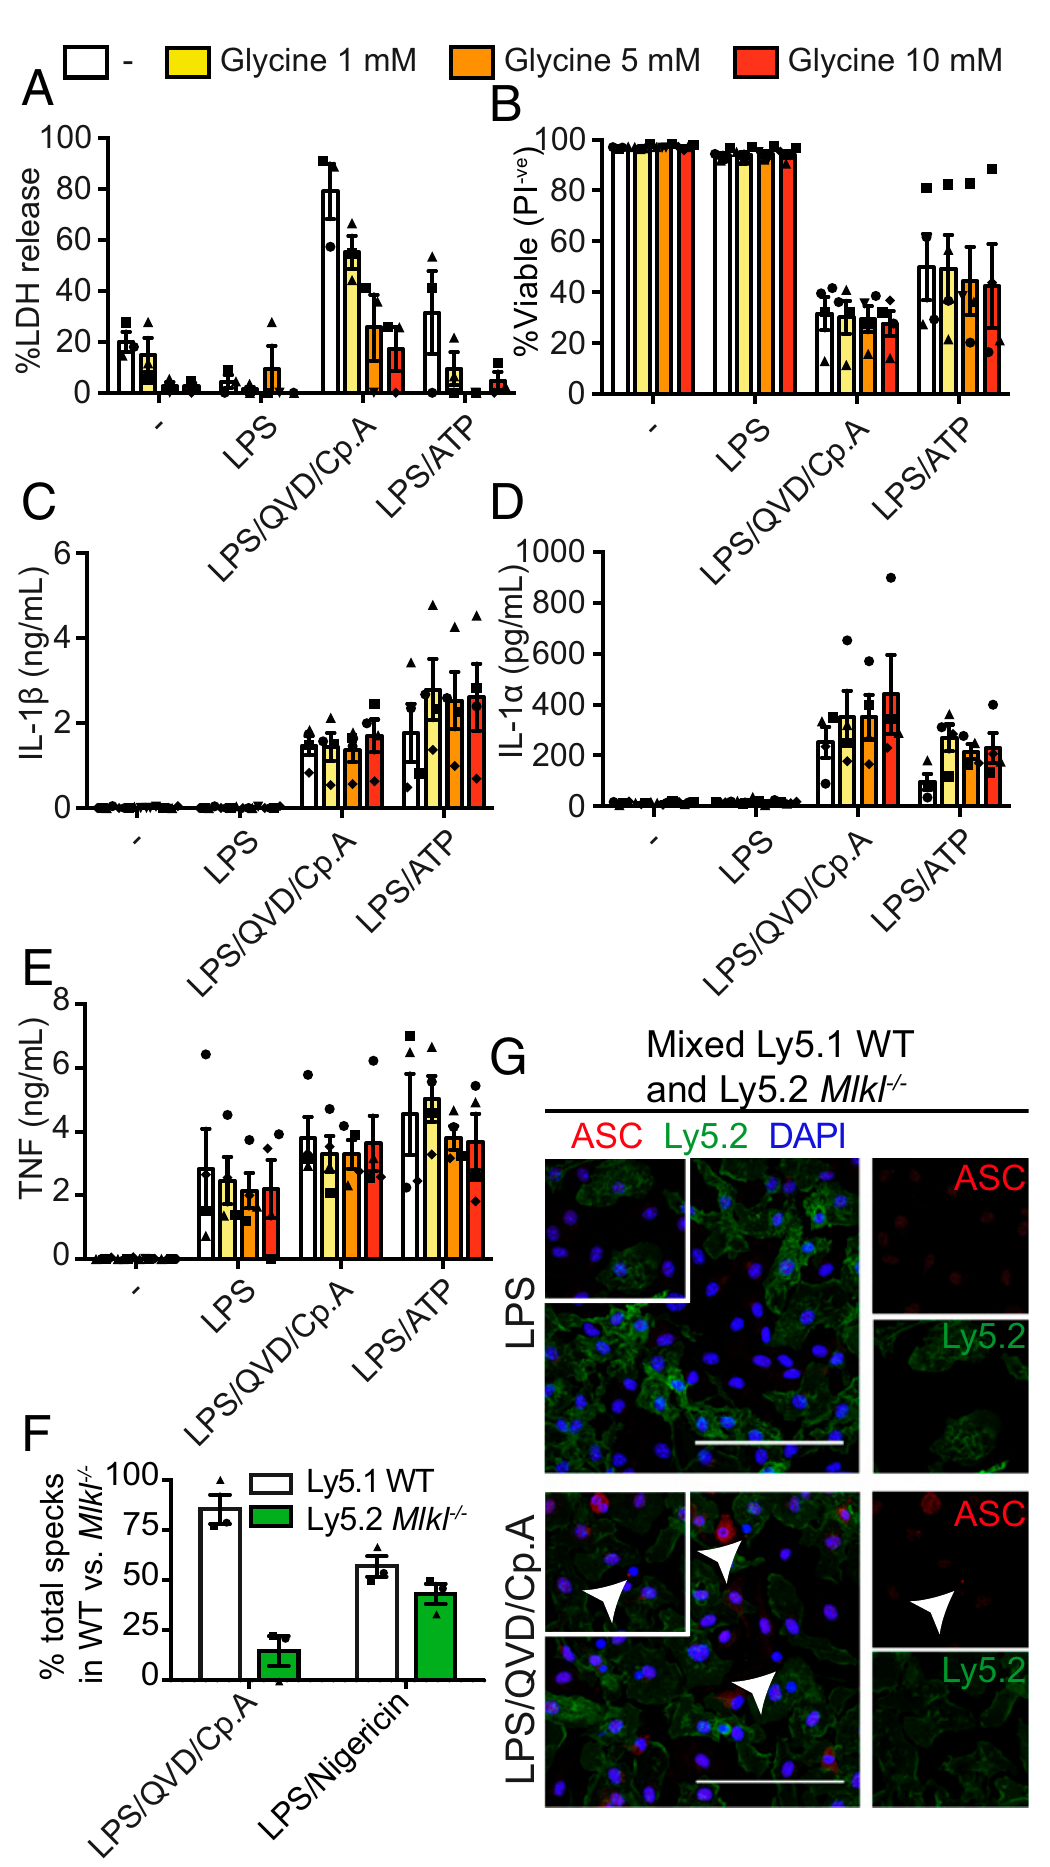
第二步:NLRP3 激活是细胞内在事件(图 3–4)。GSDMD 敲除的 BMDM 中 MLKL 诱导的 IL-1β 分泌正常,说明该通路的释放不需要 GSDMD 孔。作者用甘氨酸(延迟裂解细胞肿胀破裂的渗透保护剂)处理,发现 LDH 等大分子释放被抑制,而 IL-1β 的加工和分泌不受影响;WT 与 Mlkl 敲除细胞混合培养成像显示,ASC 斑点只在野生型细胞内形成。以上结果表明,NLRP3 激活发生在细胞破裂之前、在死亡细胞内部完成,不是 DAMP 刺激邻近细胞的继发事件。
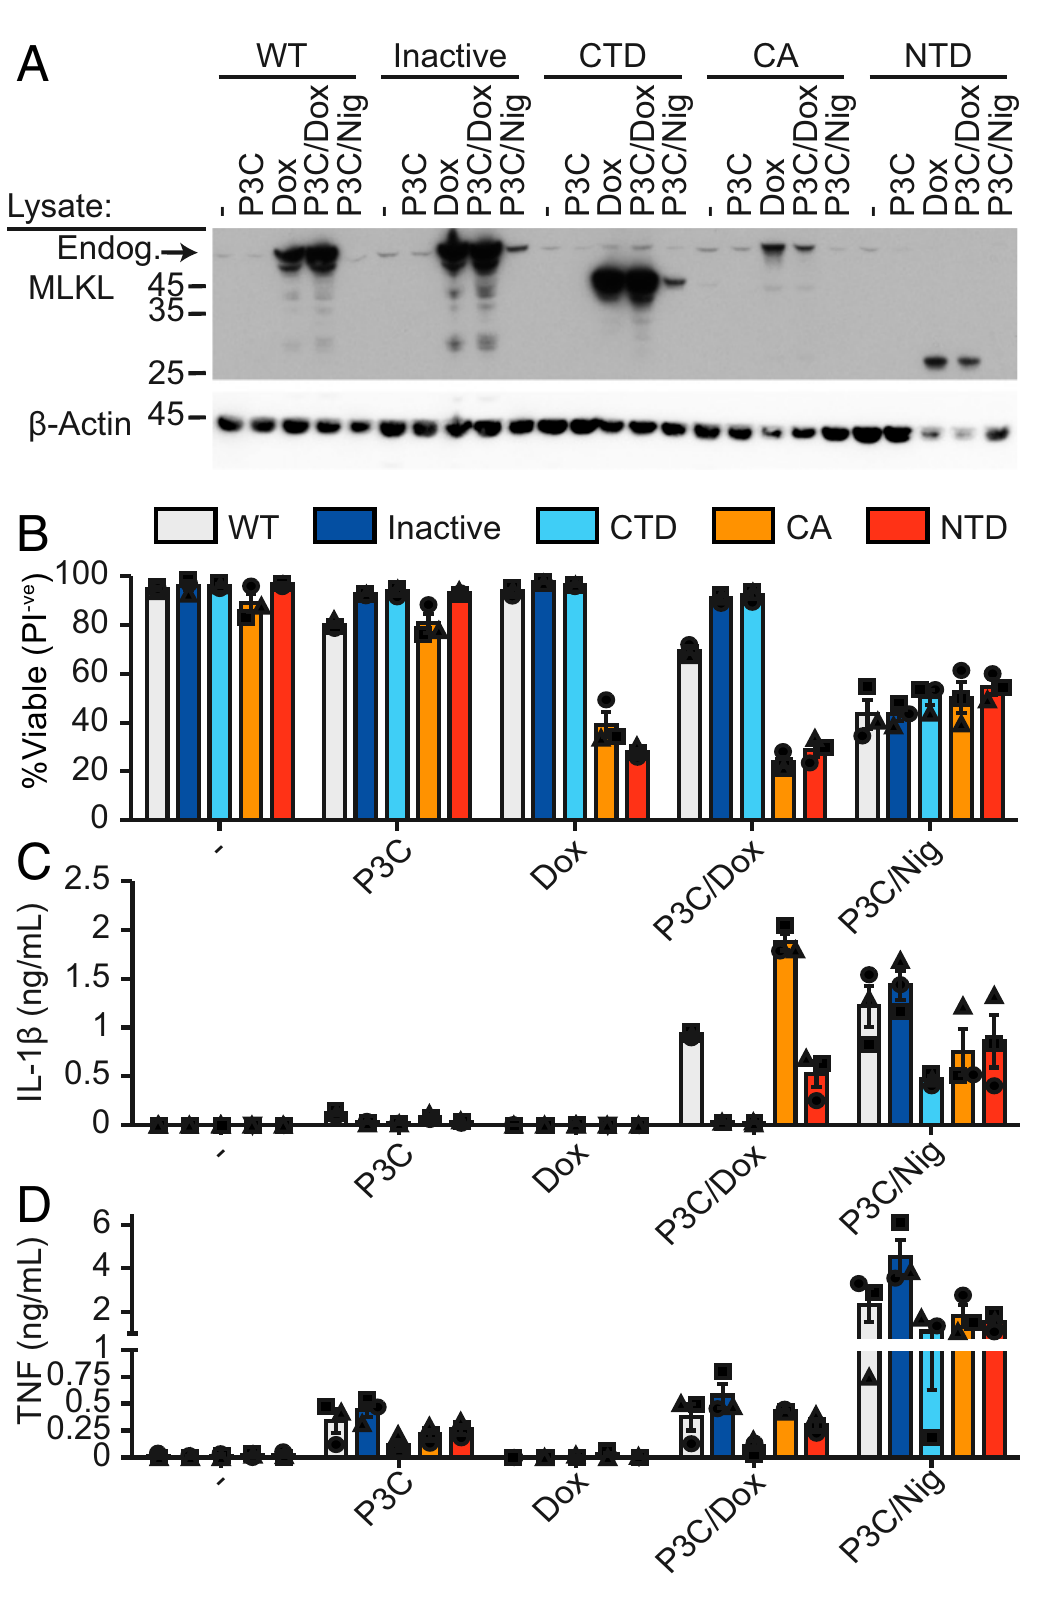
第三步:只有具备膜杀伤能力的 MLKL 才激活 NLRP3(图 5–6)。作者在 THP1 细胞中用多西环素诱导表达系列 MLKL 构建体:野生型、组成型活性突变(S345D)、只含 N 端 4HB 杀伤结构域的片段(1–180)都能杀死细胞并诱导 IL-1β 分泌;膜结合缺陷突变(E109A/E110A)和缺失 4HB 的 C 端片段(124–464)既不杀伤也不诱导 IL-1β。NLRP3 抑制剂 MCC950 阻断 IL-1β 分泌,但不影响细胞死亡和 TNF。以上结果表明,MLKL 激活 NLRP3 的能力与其膜杀伤活性绑定——两者共享同一结构基础(4HB 结构域与膜结合)。
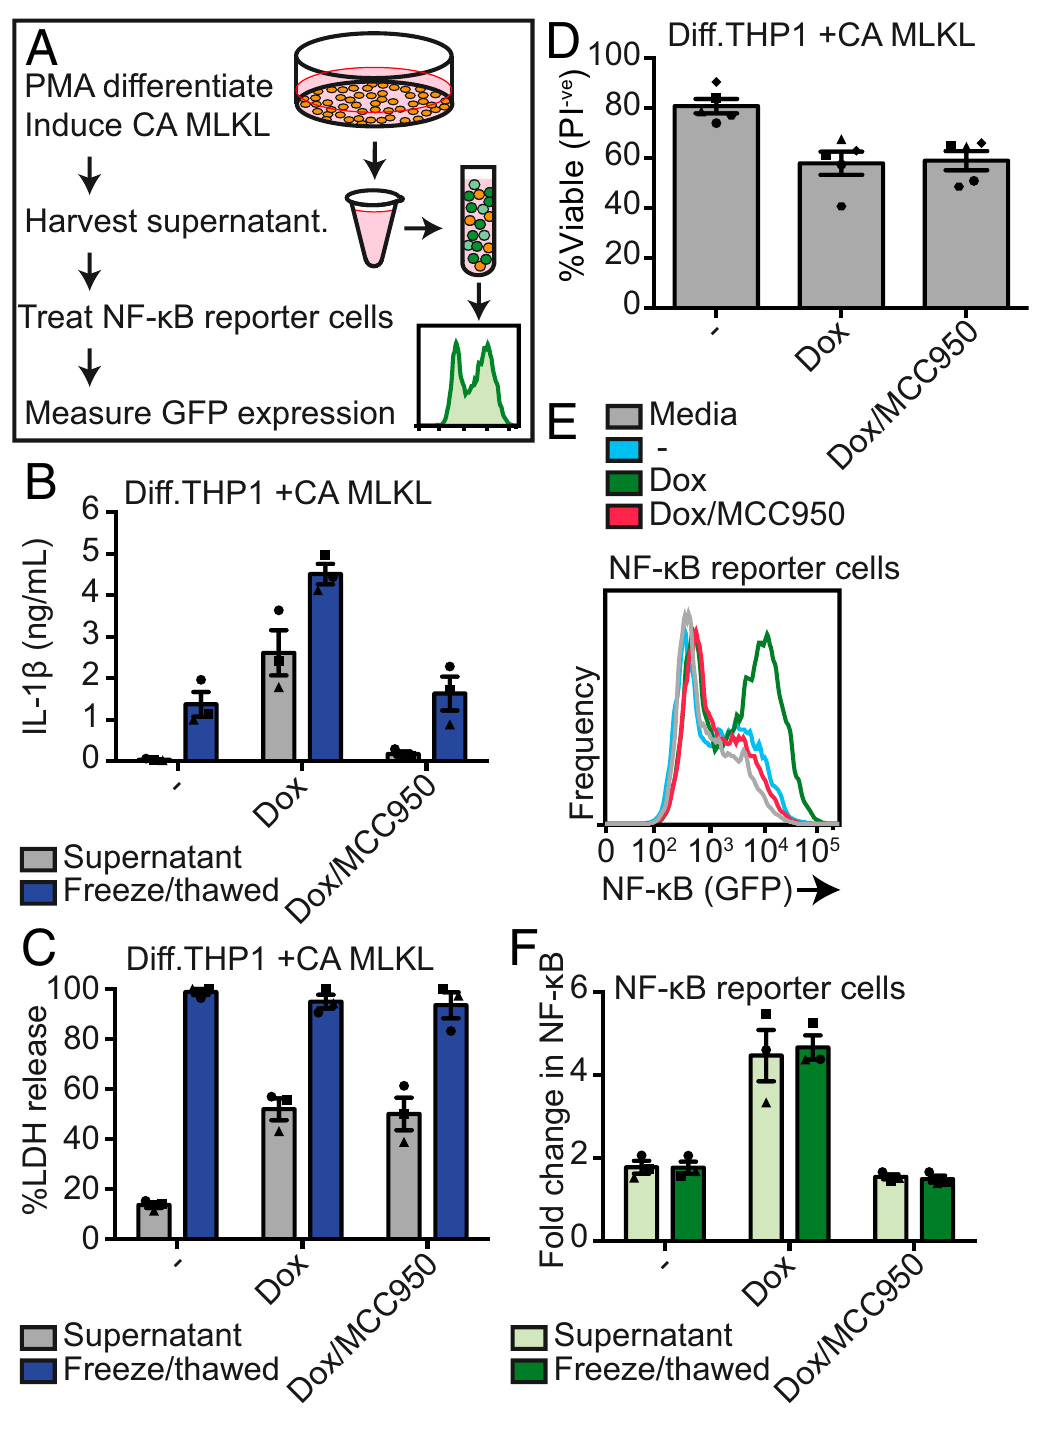
第四步:上清转移实验证明炎症来自 NLRP3 而非 DAMP(图 7)。作者用组成型活性 MLKL 杀死 PMA 分化的 THP1 细胞(PMA 预激可避免上清中混入 TLR 配体),把上清转移给带 NF-κB 报告基因的 naïve THP1 细胞,发现 NF-κB 被激活;但若死亡细胞先用 MCC950 预处理(死亡照常发生),上清就失去激活能力。反过来,冻融法彻底裂解细胞、释放全部内容物(含 pro-IL-1β)的上清也不能激活 NF-κB。以上结果表明,坏死性凋亡细胞的炎症信号主要来自 NLRP3 产生的成熟 IL-1β,细胞破裂释放的内容物贡献很小。
三、对实验的启示
- MCC950 是拆分"死亡"与"炎症"的工具:它阻断 IL-1β 而不阻断坏死性死亡——用它可以检验某个表型究竟由死亡本身还是由 NLRP3 炎症驱动。
- 甘氨酸+高钾+基因敲除可以把"裂解"与"分泌"分离开检验;但注意作者自己声明的局限:甘氨酸只是延迟而非完全阻断膜破裂,解读时不能把 PI 阳性等同于完全破裂。
- GSDMD 不是所有 caspase-1 下游释放的默认通道:坏死性凋亡中 caspase-1 加工 IL-1β 后的分泌不依赖 GSDMD——设计"释放机制"实验时不要用 Gsdmd 敲除一刀切。
四、站内文献关联
- 延伸|MLKL 膜转运控制坏死性凋亡动力学(Samson 2020, Nat Commun):本文证明活性 MLKL 在细胞破裂前经钾外流激活 NLRP3;Samson 定义了磷酸化 MLKL 从胞质簇到质膜热点的转运过程与裂膜阈值——本文的"破裂前"时间窗正是 Samson 刻画的转运-累积期。
- 对照|凋亡经 pannexin-1 激活 NLRP3(Chen 2019, EMBO J):本文证明坏死性凋亡中 MLKL 膜活性经钾外流在破裂前激活 NLRP3;Chen 证明凋亡中承担同一角色的是 pannexin-1 通道——不同死亡方式共用"钾外流→NLRP3"的逻辑,但通道不同。
(以上跨论文比较为综合解释,非任一原文的直接结论。)
这篇论文还没有回答什么
局限:① IL-1β 在坏死性凋亡中究竟是主动分泌还是被动漏出未能定论;② MLKL 造成钾外流的分子细节(直接打孔还是经离子通道)未界定;③ 体内疾病模型中的贡献为间接推论。
Active MLKL triggers the NLRP3 inflammasome in a cell-intrinsic manner
Stephanie A. Conos; Kaiwen W. Chen; Dominic De Nardo; Hideki Hara; Lachlan Whitehead; Gabriel Núñez; Seth L. Masters; James M. Murphy; Kate Schroder; David L. Vaux; Kate E. Lawlor; Lisa M. Lindqvist; James E. Vince Proceedings of the National Academy of Sciences of the United States of America. 2017;114:E961-E969.
文中配图来自资料库中已核实的原论文,保留原图标识、坐标与对照;图号和来源见资料库登记。
参考文献
- Conos SA, Chen KW, De Nardo D, et al. Active MLKL triggers the NLRP3 inflammasome in a cell-intrinsic manner. Proc Natl Acad Sci USA. 2017;114(6):E961-E969. doi:10.1073/pnas.1613305114
- Gutierrez KD, Davis MA, Daniels BP, et al. MLKL activation triggers NLRP3-mediated processing and release of IL-1β independently of gasdermin-D. J Immunol. 2017;198(5):2156-2164. doi:10.4049/jimmunol.1601757
- Lawlor KE, Khan N, Mildenhall A, et al. RIPK3 promotes cell death and NLRP3 inflammasome activation in the absence of MLKL. Nat Commun. 2015;6:6282. doi:10.1038/ncomms7282
论文讨论
无需注册,昵称可留空