- 01
主要发现:外在凋亡中 caspase-8 直接切割 GSDMD 引起细胞裂解,caspase-3/7 依赖的继发坏死与之并行;
- 02
关键机制:caspase-3 在 D88 位点失活切割 GSDMD、限制裂解;NLRP3 激活由 pannexin-1 而非 gasdermin 孔驱动;
- 03
研究意义:pannexin-1 是内在与外在凋亡激活 NLRP3 的共同通道,凋亡的"免疫静默"是主动维持的结果。
本文目录
一、这篇文章回答了什么
Smac mimetic、TAK1 抑制剂、BH3 mimetic 等药物诱导的 caspase-8/-9 依赖性凋亡会引起细胞裂解并激活 NLRP3 炎性小体,与"凋亡免疫静默"的经典认识矛盾,机制不明。本文的结论是:外在凋亡中 caspase-8 直接切割 GSDMD 驱动裂解,平时被 caspase-3 在 D88 位点的失活切割所限制;内在凋亡的裂解则与 gasdermin 无关。两类凋亡都经 caspase-3/7 激活 pannexin-1 通道,再经钾外流激活 NLRP3。
二、论证逻辑梳理
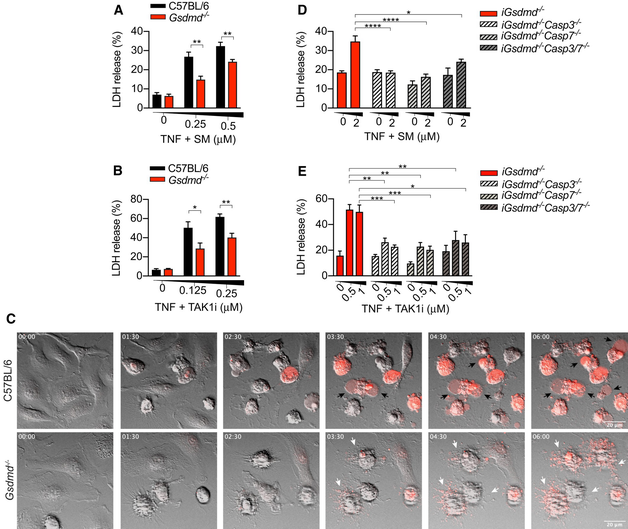
第一步:外在凋亡的裂解由 GSDMD 与 caspase-3/7 继发坏死并行完成(图 1)。作者用 TNF 加 Smac mimetic(AZD 5582)或 TAK1 抑制剂处理巨噬细胞组装 ripoptosome、激活 caspase-8,发现野生型细胞裂解并呈焦亡形态(膜气球样变、PI 摄取),Gsdmd 敲除细胞保持膜完整、呈经典凋亡形态,但凋亡小体随时间仍摄取 PI;在 Gsdmd 敲除背景上再用 CRISPR 删除 caspase-3 或 caspase-7,裂解完全消失。以上结果表明,外在凋亡的膜破裂有两条并行来源:GSDMD 孔和 caspase-3/7 驱动的继发坏死。
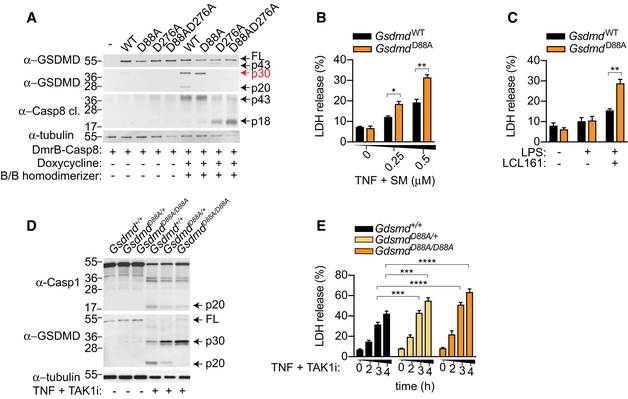
第二步:caspase-8 与 caspase-1 在同一位点激活 GSDMD,caspase-3 在另一位点将其失活(图 2–3)。作者发现 caspase-1/11 敲除细胞中 GSDMD 仍被加工成活性 p30;在天然缺乏 caspase-1 的 HEK293T 细胞中,用药物诱导二聚化的 caspase-8 切割野生型 GSDMD 产生 p30,同时出现 D88 处失活切割的 p43、p20 片段——D276A 突变体只积 p43,D88A 突变体只积 p30。体外荧光底物实验显示 caspase-8 切割效率比 caspase-1 低 30 倍。以上结果表明,caspase-8 直接于 D276 激活 GSDMD,而 caspase-3 于 D88 将其切割失活。
第三步:D88A 敲入小鼠证明失活切割在体内起限制作用(图 3)。作者构建 Gsdmd D88A/D88A 敲入小鼠,小鼠按孟德尔比例出生、健康、免疫系统正常;其巨噬细胞在 TNF 加 TAK1 抑制剂或 Smac mimetic 处理下 p30 积累、失活片段消失,死亡增强 1.5 倍,而 caspase-1 加工不变。以上结果表明,caspase-3 对 GSDMD 的失活切割限制了 caspase-8 的促炎裂解,且 GSDMD 孔不促进该模型的 NLRP3 激活。
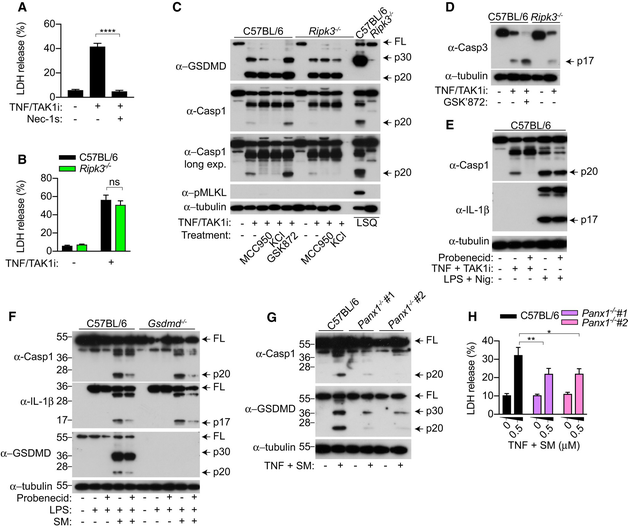
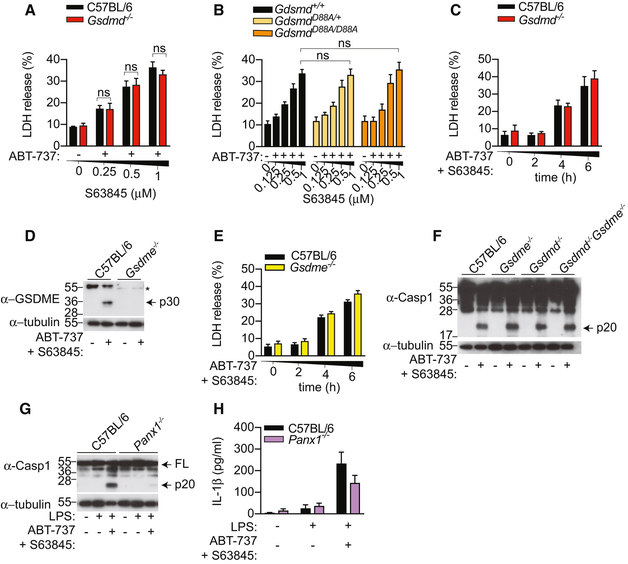
第四步:两种凋亡都经 pannexin-1 激活 NLRP3,与 gasdermin 无关(图 4–5)。作者发现外在凋亡中 Gsdmd、Gsdme 单敲或双敲都不影响 caspase-1 p20 产生,高钾对野生型和敲除细胞同等抑制;RIPK3 经支架功能(不依赖激酶活性和 MLKL)促进 caspase-3 激活,pannexin-1 抑制剂丙磺舒和曲伐沙星显著减少 caspase-1 激活(对 nigericin 和 poly(dA:dT) 无影响),Panx1 敲除同样大幅减少。内在凋亡模型(ABT-737+MCL-1 抑制剂 S63845)中,裂解不依赖 GSDMD 和 GSDME,但 caspase-1 加工仍依赖 pannexin-1。以上结果表明,pannexin-1 通道是内在与外在凋亡激活 NLRP3 的共同通路,gasdermin 孔均不参与。
三、对实验的启示
- 凋亡模型里看到 GSDMD p30 不能直接下"焦亡"结论:caspase-8 激活 GSDMD 的效率只有 caspase-1 的约 1/30,且 p30 同时被 caspase-3 切割成 p20——p30、p43、p20 三个条带要一起看,p43/p20 代表失活切割。
- D88A 敲入小鼠是去除失活切割的干净工具:动物健康、免疫系统正常,可用于检验任何凋亡模型中 D88 失活切割的权重。
- 凋亡背景下 NLRP3 的归因先查 pannexin-1:gasdermin 敲除不改变 caspase-1 激活时,pannexin-1 是候选;注意丙磺舒、曲伐沙星特异性有限,需基因敲除佐证。
四、站内文献关联
- 对照|XIAP 缺陷中凋亡与焦亡机器冗余(Hughes 2023, EMBO J):同一 IAP 抑制模型中 caspase-8 切割 GSDMD 的结论一致,但外在凋亡下游 NLRP3 激活是否依赖 pannexin-1 两文相反(本文需要、Hughes 不需要)——该通道的普适性仍待检验。
- 延伸|焦亡与凋亡双向串扰(Taabazuing 2017, Cell Chem Biol):Taabazuing 发现凋亡 caspase-3/7 在 D87 位点把 GSDMD 切成失活片段;本文用 D88A 敲入小鼠证明这一失活切割是限制凋亡促炎裂解的生理机制——现象观察升级为体内证据。
- 对照|活性 MLKL 内源激活 NLRP3(Conos 2017, PNAS):Conos 证明坏死性凋亡中 MLKL 的膜活性经钾外流在细胞破裂前激活 NLRP3;本文证明凋亡中承担同一角色的是 pannexin-1——不同死亡方式共用"钾外流→NLRP3"的逻辑,但通道不同。
(以上跨论文比较为综合解释,非任一原文的直接结论。)
这篇论文还没有回答什么
局限:① D88A 小鼠只做了体外巨噬细胞实验,失活切割的体内意义未验证;② pannexin-1 的结论部分依赖特异性有限的抑制剂。
Extrinsic and intrinsic apoptosis activate pannexin-1 to drive NLRP3 inflammasome assembly
Kaiwen W Chen; Benjamin Demarco; Rosalie Heilig; Kateryna Shkarina; Andreas Boettcher; Christopher J Farady; Pawel Pelczar; Petr Broz The EMBO Journal. 2019;38:.
文中配图来自资料库中已核实的原论文,保留原图标识、坐标与对照;图号和来源见资料库登记。
参考文献
- Chen KW, Demarco B, Heilig R, et al. Extrinsic and intrinsic apoptosis activate pannexin-1 to drive NLRP3 inflammasome assembly. EMBO J. 2019;38(10):e101638. doi:10.15252/embj.2019101638
- Taabazuing CY, Okondo MC, Bachovchin DA. Pyroptosis and apoptosis pathways engage in bidirectional crosstalk in monocytes and macrophages. Cell Chem Biol. 2017;24(4):507-514.e4. doi:10.1016/j.chembiol.2017.03.009
- Vince JE, De Nardo D, Gao W, et al. The mitochondrial apoptotic effectors BAX/BAK activate caspase-3 and -7 to trigger NLRP3 inflammasome and caspase-8 driven IL-1β activation. Cell Rep. 2018;25(9):2339-2353.e4. doi:10.1016/j.celrep.2018.10.103
论文讨论
无需注册,昵称可留空